Sensibilidade à Insulina e Resistência Hepática vs. Periférica: Vias Moleculares, Inflamação de Baixo Grau e Reversão Nutricional
Neste artigo
- 1. Distinção Fisiopatológica: Resistência Hepática vs. Resistência Periférica
- 2. A Cascata de Lipotoxicidade: Diacilglicerol, Ceramidas e Bloqueio de IRS-1
- 3. Inflamação Estéril de Baixo Grau e Estresse de Retículo Endoplasmático
- 4. O Papel Central do Tecido Adiposo Visceral e Endotoxemia Metabólica
- 5. Biomarcadores Laboratoriais e Painel Diagnóstico
- 6. Protocolo de Reversão Baseado em Evidências
- 7. Perguntas Frequentes (FAQ)
- Referências Bibliográficas e Literatura Científica
A homeostase glicêmica e o particionamento energético no corpo humano dependem da ação coordenada da insulina sobre três tecidos metabolicamente primordiais: o fígado, o músculo esquelético e o tecido adiposo branco. Quando a capacidade de resposta das células a esse hormônio polipeptídico se deteriora, instala-se o quadro clínico conhecido como Resistência à Insulina (RI).
Tradicionalmente descrita de forma genérica na literatura leiga, a resistência à insulina não é uma entidade biológica homogênea. O comportamento fisiopatológico, os mecanismos de sinalização molecular e as repercussões laboratoriais diferem substancialmente quando o defeito primário localiza-se no parênquima hepático (Resistência Hepática) em comparação com o tecido musculoesquelético (Resistência Periférica).
Enquanto a resistência hepática manifesta-se predominantemente pela perda do freio sobre a Gliconeogênese e Glicogenólise — gerando hiperglicemia de jejum sustentada —, a resistência periférica compromete o principal sítio de descarte da glicose pós-prandial, reduzindo a translocação de vesículas do transportador GLUT4 no miócito.
Neste artigo aprofundado de nível acadêmico, dissecamos as cascatas de sinalização do receptor de insulina (IR), os mecanismos de lipotoxicidade intracelular impulsionados por Diacilglicerol (DAG) e Ceramidas, as isoformas de Proteína Quinase C (PKC- e PKC-), o papel da inflamação estéril de baixo grau mediada por TNF-α e NF-B, e as intervenções nutricionais e de exercício físico fundamentadas em ensaios clínicos para a restauração completa da sensibilidade insulínica.
1. Distinção Fisiopatológica: Resistência Hepática vs. Resistência Periférica
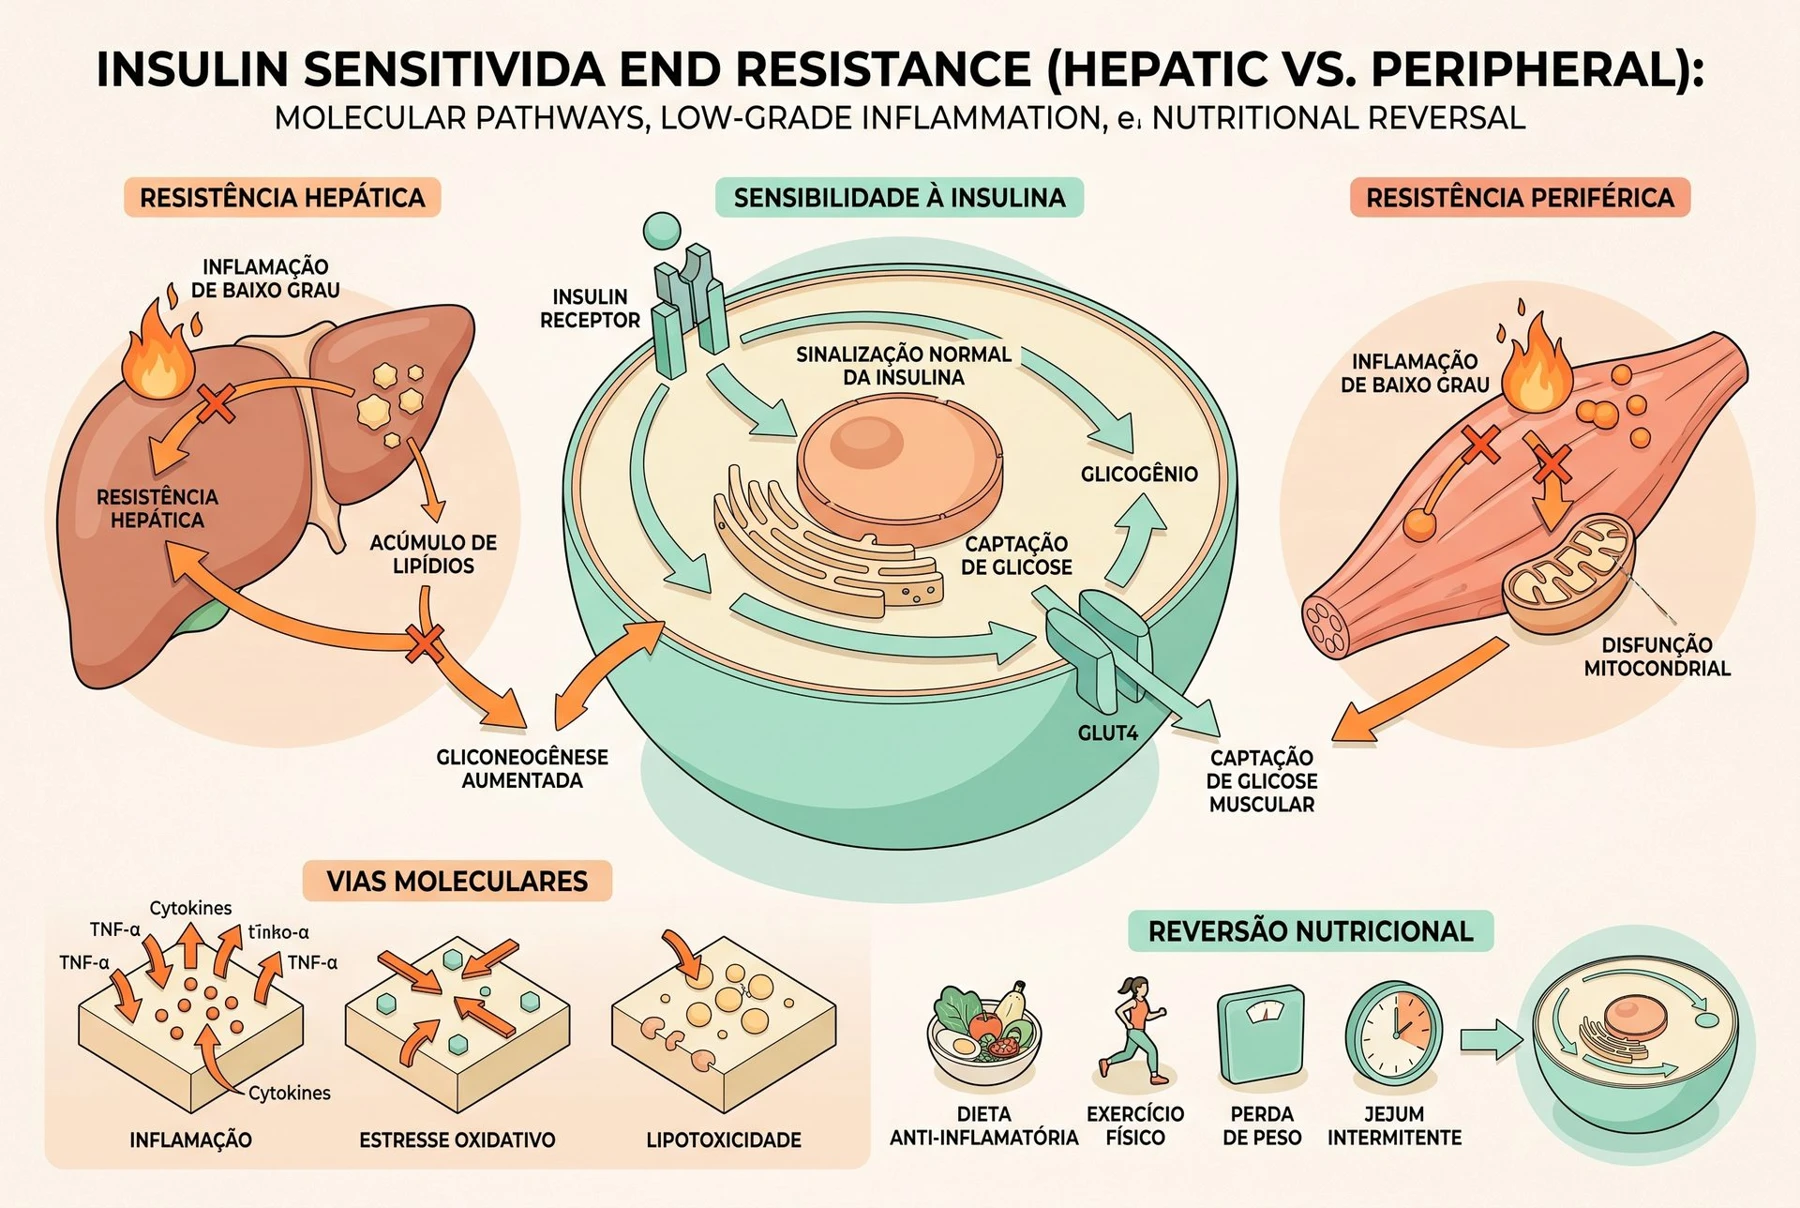
A regulação da glicose plasmática opera sob uma coreografia endócrina refinada entre a secreção pancreática de insulina e o feedback tecidual. Compreender onde o defeito molecular se manifesta inicialmente é o primeiro passo para o manejo clínico de precisão.
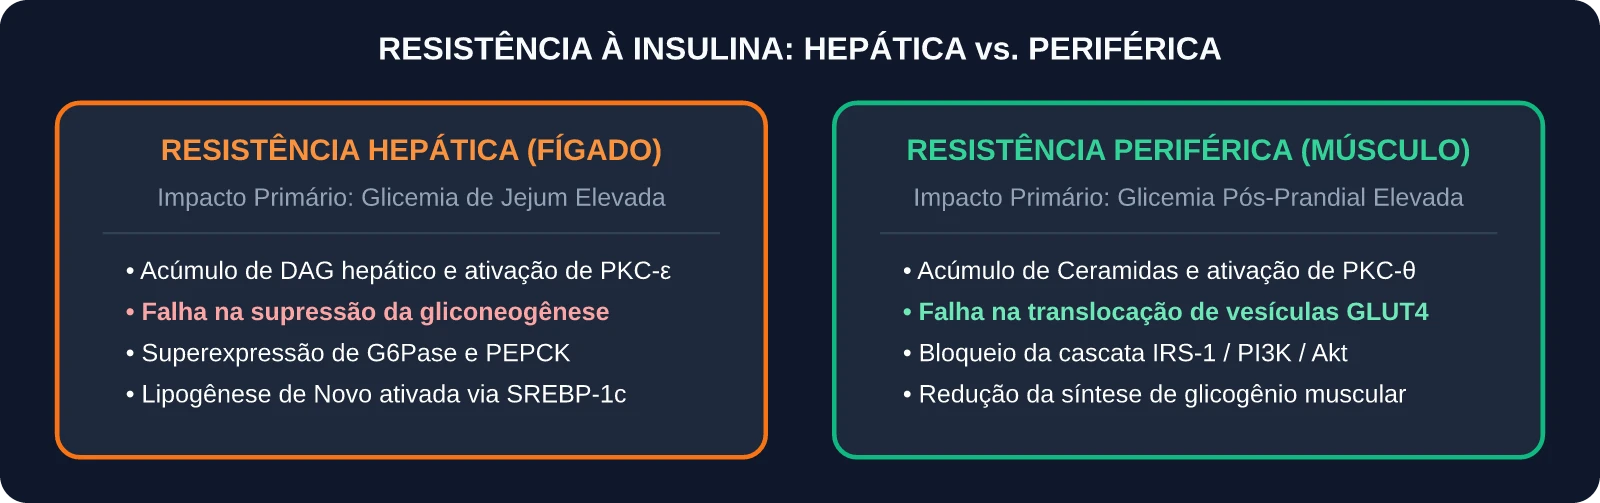
1.1. Resistência à Insulina Hepática: Falha no Freio da Produção Endógena
No estado fisiológico de jejum, o fígado mantém os níveis basais de glicose sanguínea para abastecer os tecidos glicodependentes (como o sistema nervoso central e eritrócitos) por meio da glicogenólise (quebra de glicogênio) e da gliconeogênese (síntese de novo a partir de lactato, glicerol e aminoácidos como alanina e glutamina).
Após a alimentação, a elevação da insulina na circulação portal suprime a transcrição das enzimas marcapasso da gliconeogênese:
- Fosfoenolpiruvato Carboxiquinase (PEPCK)
- Glicose-6-Fosfatase (G6Pase)
No fígado resistente à insulina, o sinal inibitório mediado pelo eixo IRS-2 / Akt2 / FoxO1 é interrompido. Como consequência, o fator de transcrição FoxO1 permanece desfosforilado no núcleo celular, promovendo a transcrição ininterrupta de PEPCK e G6Pase. O fígado continua produzindo glicose na corrente sanguínea mesmo na presença de hiperinsulinemia grave, constituindo a causa direta da hiperglicemia de jejum em pacientes com pré-diabetes e diabetes mellitus tipo 2 (DM2).
O Paradoxo da Resistência Hepática Seletiva
Um dos fenômenos mais intrigantes da bioquímica hepática é a resistência seletiva: enquanto a via de supressão da gliconeogênese (via FoxO1) torna-se resistente à insulina, a via da Lipogênese de Novo (DNL) — mediada pelo fator de transcrição SREBP-1c — permanece hiperativada pela insulina. Isso faz com que o fígado simultaneamente produza excesso de glicose e converta substratos em novos triglicerídeos, alimentando a esteatose hepática dismetabólica (MASLD/NAFLD) e a hipertrigliceridemia aterogênica.
1.2. Resistência à Insulina Periférica: Colapso no Descarte Muscular
O músculo esquelético é responsável por aproximadamente 70% a 85% de toda a captação de glicose mediada por insulina no corpo humano.
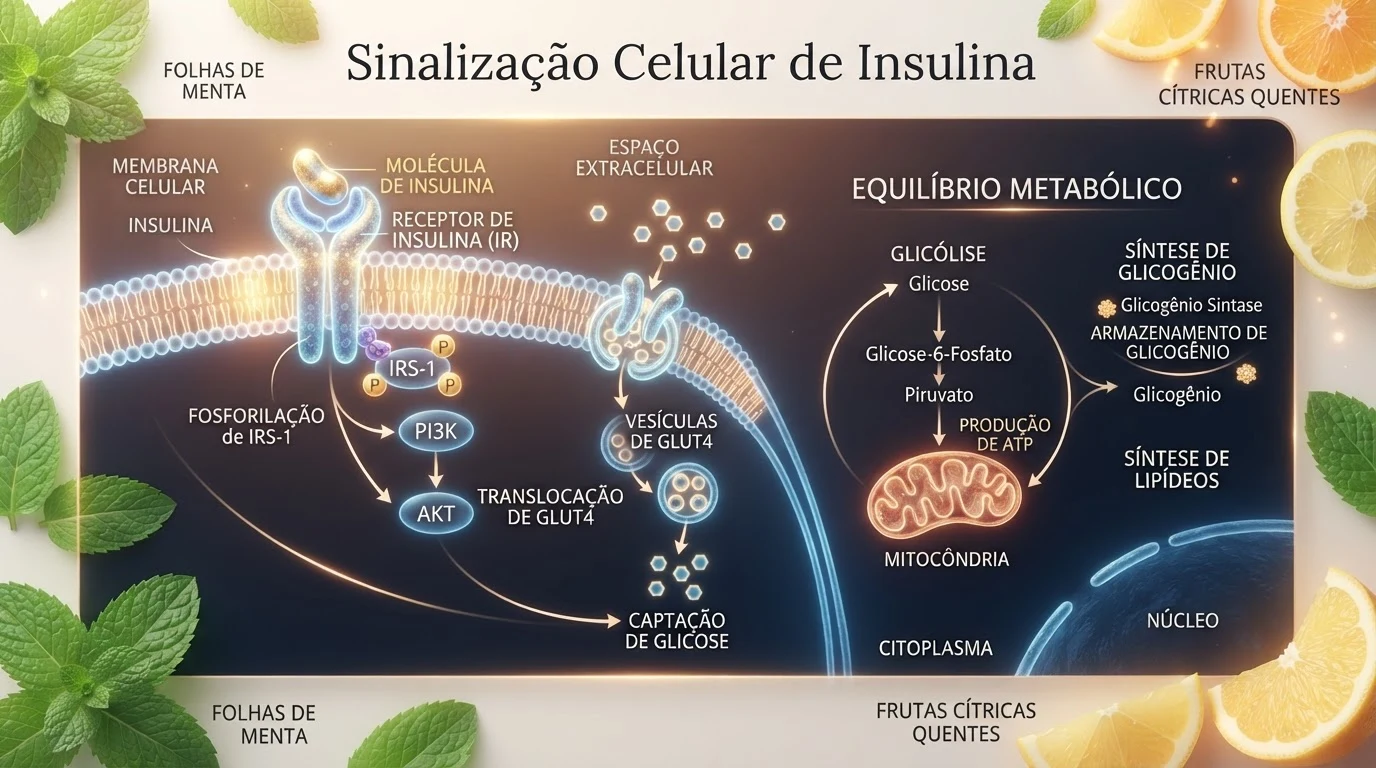
Em condições basais, os transportadores de glicose GLUT4 permanecem sequestrados em vesículas de armazenamento intracelulares (GLUT4 Storage Vesicles — GSVs). No estado pós-prandial, a insulina liga-se à subunidade α do receptor de insulina (IR), deflagrando a autofosforilação da subunidade β em resíduos de tirosina. Essa ativação recruta os substratos do receptor de insulina (principalmente IRS-1 no músculo), que acoplam e ativam a enzima PI3K (Fosfoinositídeo 3-Quinase).
A PI3K converte $PIP_2$ em $PIP_3$, que recruta e ativa a PDK1 e a Akt2 (Proteína Quinase B). A Akt2 fosforila a proteína reguladora AS160 (Akt Substrate of 160 kDa), inibindo sua atividade de GAP para proteínas Rab e permitindo que as vesículas de GLUT4 migrem e se fundam à membrana plasmática.
No músculo resistente à insulina:
- A translocação de GLUT4 é atenuada em até 50% a 80%.
- O miócito falha em captar a glicose circulante após as refeições.
- A glicose permanece na corrente sanguínea, deflagrando picos de hiperglicemia pós-prandial e forçando as células β pancreáticas a aumentarem compensatoriamente a secreção de insulina (hiperinsulinemia compensatória).
Tabela 1: Confronto Fisiológico e Clínico entre Resistência Hepática e Periférica
| Parâmetro Fisiopatológico | Resistência à Insulina Hepática | Resistência à Insulina Periférica (Muscular) |
|---|---|---|
| Órgão / Tecido Alvo | Fígado (Hepatócitos) | Músculo Esquelético (Miócitos) |
| Proteína Adaptadora Central | Principalmente IRS-2 | Principalmente IRS-1 |
| Defeito Enzimático Principal | Incapacidade de inativar FoxO1 (superexpressão de G6Pase e PEPCK) | Falha na inibição de AS160 e bloqueio na fusão de GLUT4 |
| Manifestação Laboratorial Típica | Glicemia de jejum alterada (> 100 mg/dL) | Glicemia pós-prandial alterada (> 140 mg/dL no TOTG 2h) |
| Perfil Lipídico Associado | Hipertrigliceridemia, VLDL aumentado e esteatose hepática | Redução do estoque de glicogênio muscular e acidose láctica precoce |
| Isoforma de PKC Envolvida | PKC- (Proteína Quinase C Épsilon) | PKC- (Proteína Quinase C Teta) |
| Principal Driver Molecular | Lipogênese de novo hepática e afluxo de AGLs do tecido adiposo | Acúmulo de lipídios intramiocelulares (IMCL) por sedentarismo e sobrecarga |
2. A Cascata de Lipotoxicidade: Diacilglicerol, Ceramidas e Bloqueio de IRS-1
Durante décadas, acreditou-se que o acúmulo de gordura corporal per se fosse o causador da resistência à insulina. No entanto, avanços liderados por Gerald Shulman e equipe na Universidade de Yale revelaram que o verdadeiro gatilho citotóxico não são os triglicerídeos neutros armazenados nos adipócitos, mas sim o acúmulo ectópico de intermediários lipídicos reativos no citosol de hepatócitos e miócitos.
2.1. O Papel do Diacilglicerol (DAG) e a Translocação de PKCs
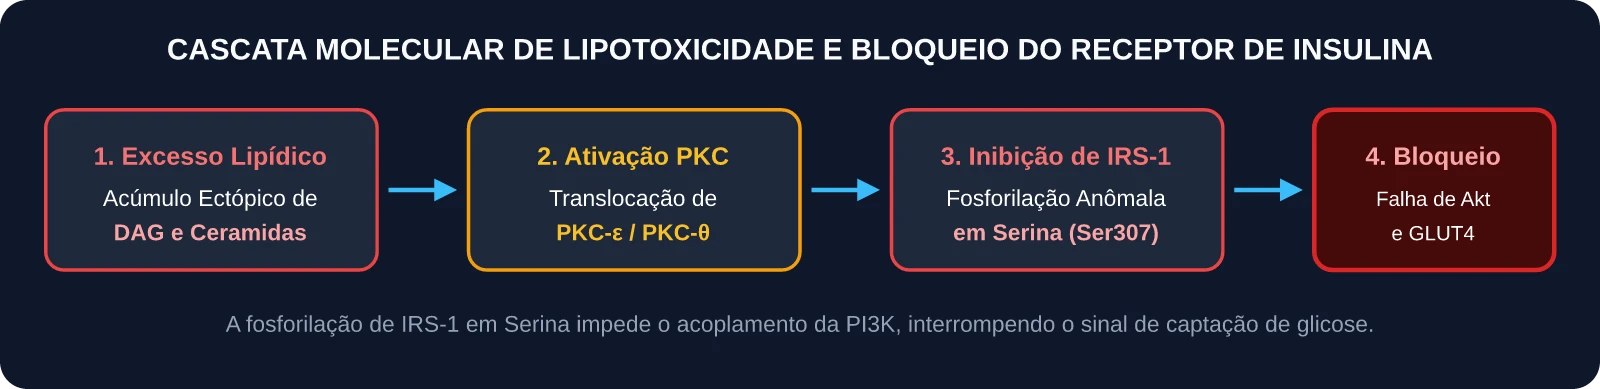
Quando o aporte de ácidos graxos livres (AGLs) excede a capacidade mitocondrial de oxidá-los via beta-oxidação, ocorre a esterificação incompleta desses lipídios, resultando no acúmulo de Diacilglicerol (DAG) na fração de membrana celular.
O DAG atua como um potente ativador alostérico de isoformas não convencionais da Proteína Quinase C (PKC):
- No Fígado: O DAG liga-se e transloca a PKC- para a membrana plasmática. A PKC- fosforila o receptor de insulina (IR) no resíduo Thr1160, inibindo diretamente sua atividade intrínseca de tirosina quinase.
- No Músculo: O acúmulo de DAG ativa a PKC-, que fosforila o IRS-1 em resíduos de Serina (como Ser307 e Ser1101) em vez de tirosina.
2.2. A Via das Ceramidas e a Inibição Direta de Akt2
Além do DAG, o acúmulo de ácidos graxos saturados (especialmente o Ácido Palmítico / Palmitato) estimula a síntese de novo de Ceramidas via enzima Serina Palmitoiltransferase (SPT).
As ceramidas bloqueiam a cascata de sinalização insulínica por dois mecanismos independentes:
- Ativação da Proteína Fosfatase 2A (PP2A): A PP2A desfosforila diretamente a Akt2 no resíduo Thr308/Ser473, inativando a quinase.
- Inibição da Translocação de Akt via PKC-: A PKC- fosforila o domínio PH da Akt, impedindo que ela se ancore ao $PIP_3$ na membrana celular.
3. Inflamação Estéril de Baixo Grau e Estresse de Retículo Endoplasmático
A resistência à insulina é indissociável de um estado crônico de inflamação subclínica estéril (metainflamação), orquestrado pela interação entre o tecido adiposo visceral hipertrofiado e células do sistema imune inato.
3.1. O Eixo Macrófagos M1 / Corona-Like Structures (CLS)
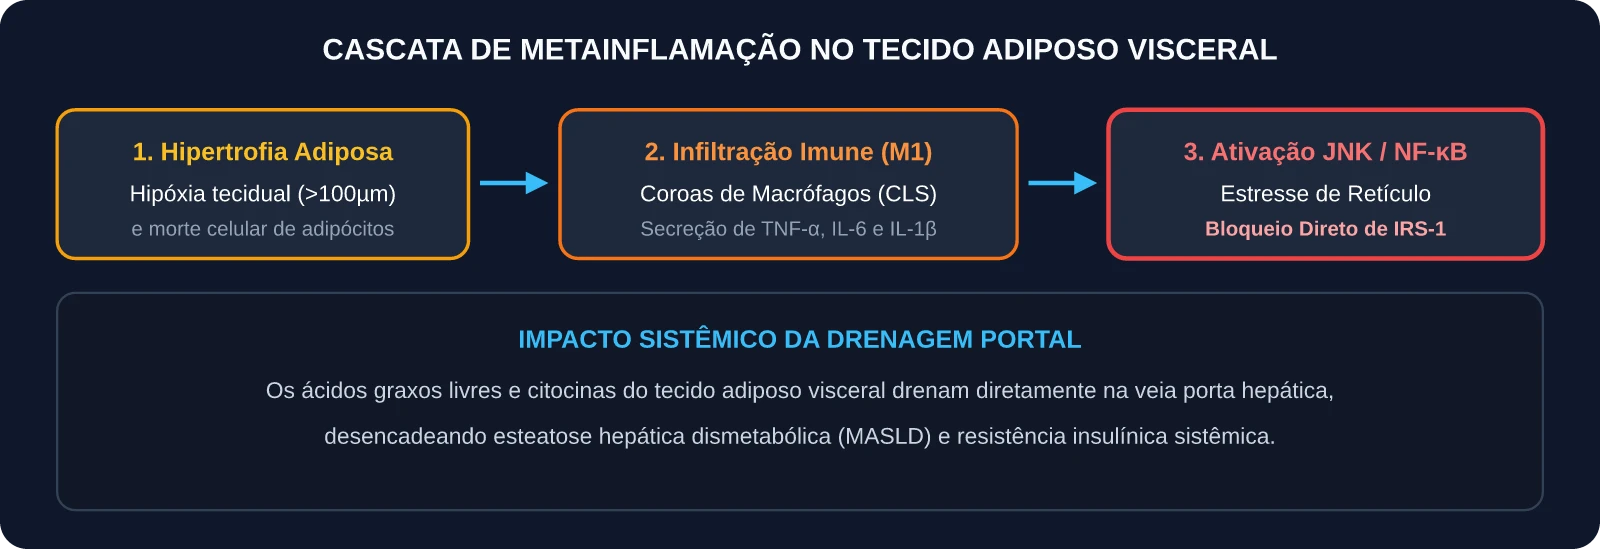
À medida que os adipócitos viscerais hipertrofiam além do seu limite de difusão de oxigênio (\~100 μm), desenvolvem hipóxia tecidual e sofrem necrose. Macrófagos pró-inflamatórios do tipo M1 infiltram o tecido adiposo circundando os adipócitos mortos, formando estruturas microscópicas denominadas Crown-Like Structures (CLS).
Esses macrófagos M1 secretam elevadas concentrações de citocinas inflamatórias:
- Fator de Necrose Tumoral Alfa (TNF-α): Liga-se ao receptor TNFR1 e ativa a quinase JNK1 (c-Jun N-terminal Kinase) e o complexo IKK-β.
- Interleucina-6 (IL-6): Estimula a produção hepática de Proteína C Reativa (PCR-us) e ativa a proteína SOCS3 (Suppressor of Cytokine Signaling 3), que promove a degradação proteassômica de IRS-1 e IRS-2.
- Interleucina-1 Beta (IL-1β): Processada pelo inflamassomo NLRP3, amplifica o estresse inflamatório sistêmico e induz apoptose progressiva de células β no pâncreas.
3.2. Estresse de Retículo Endoplasmático (RE) e a Resposta a Proteínas Mal Enoveladas (UPR)
Em resposta à sobrecarga crônica de nutrientes e síntese proteica acelerada, o lúmen do retículo endoplasmático torna-se congestionado por proteínas mal dobradas, deflagrando a UPR (Unfolded Protein Response) mediada por três sensores de membrana:
- IRE1α (Inositol-Requiring Enzyme 1α)
- PERK (Protein Kinase RNA-like Endoplasmic Reticulum Kinase)
- ATF6 (Activating Transcription Factor 6)
A ativação excessiva de IRE1α recruta a proteína adaptadora TRAF2, que fosforila e hiperativa a JNK, fornecendo mais um vetor molecular de fosforilação inibitória de IRS-1 em serina.
4. O Papel Central do Tecido Adiposo Visceral e Endotoxemia Metabólica
O tecido adiposo não atua meramente como um reservatório passivo de triglicerídeos; ele funciona como o maior órgão endócrino do corpo humano.
4.1. Drenagem Portal e Sobrecarga Hepática Direta
Diferente do tecido adiposo subcutâneo, que drena seus ácidos graxos diretamente para a veia cava inferior, o tecido adiposo visceral (omental e mesentérico) drena seu fluxo sanguíneo diretamente na veia porta hepática.
Isso significa que o fígado é continuamente exposto a altas concentrações de ácidos graxos livres, citocinas inflamatórias e adipocinas anômalas antes que qualquer outro órgão tenha acesso a essa circulação. Esse mecanismo explica por que pequenas reduções na gordura visceral (mesmo de 5% do peso corporal) produzem melhorias imediatas na sensibilidade à insulina hepática.
4.2. Endotoxemia Metabólica e o Lipopolissacarídeo (LPS)
Dietas ultraprocessadas, ricas em gorduras saturadas de baixa qualidade associadas a açúcares refinados e pobres em fibras vegetais, alteram a microbiota intestinal (disbiose) e aumentam a permeabilidade da barreira epitelial entérica (Leaky Gut).
Fragmentos da membrana externa de bactérias gram-negativas — denominados Lipopolissacarídeos (LPS) — atravessam a mucosa intestinal e atingem a circulação portal:
- O LPS liga-se ao complexo TLR4 / CD14 (Toll-Like Receptor 4) em macrófagos hepáticos (Células de Kupffer) e adipócitos.
- A via TLR4 deflagra a ativação direta de NF-B, induzindo a transcrição de genes pró-inflamatórios e bloqueando a sinalização da insulina mesmo na ausência de infecções sistêmicas patogênicas.
5. Biomarcadores Laboratoriais e Painel Diagnóstico
A avaliação clínica precoce da sensibilidade à insulina não deve restringir-se à glicemia de jejum isolada, visto que a compensação hiperinsulinêmica mantém a glicose sérica dentro de valores normais por anos antes do diagnóstico de diabetes.
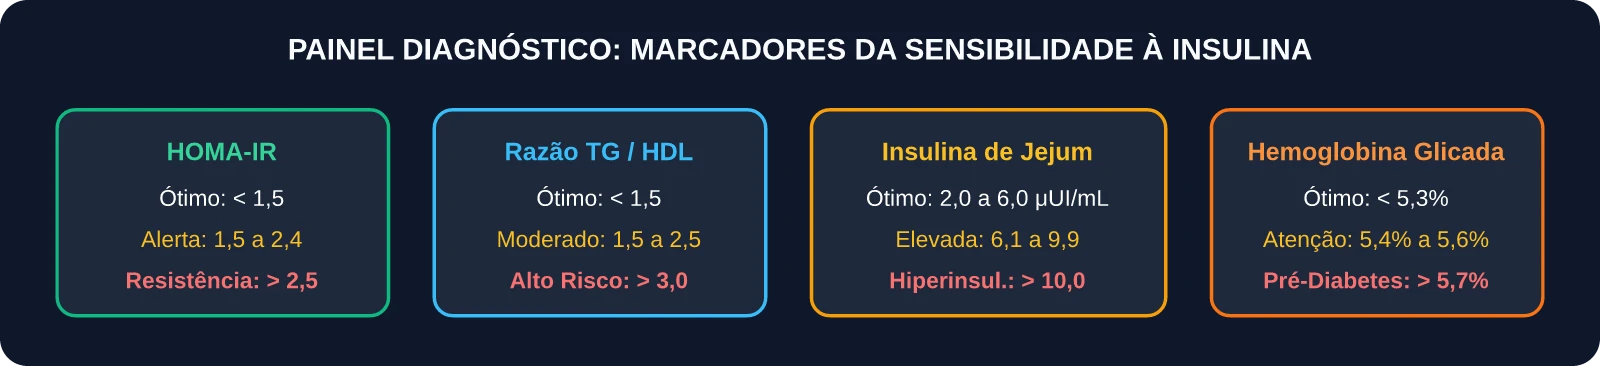
Tabela 2: Painel Diagnóstico de Precisão para Avaliação da Resistência à Insulina
| Marcador Laboratorial | Método / Fórmula | Faixa Otimizada (Saudável) | Faixa de Alerta Clínico | Resistência Severa / Alto Risco |
|---|---|---|---|---|
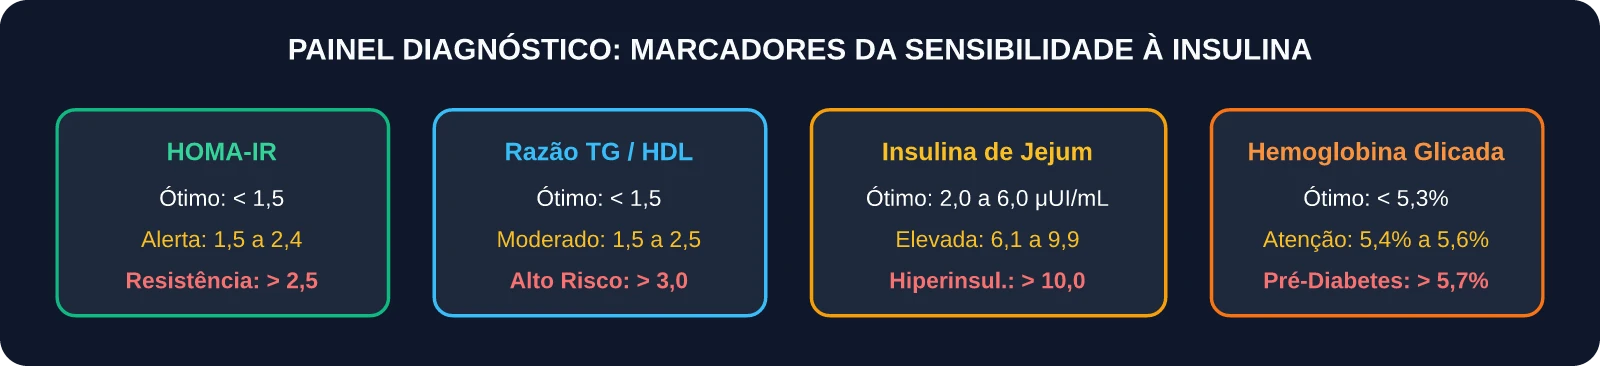
| HOMA-IR | (Glicose (mg/dL) × Insulina (μUI/mL))/(405) | < 1,5 | 1,5 a 2,4 | > 2,5 (Resistência Sistêmica) |
| HOMA-β (Função Celular β) | (20 × Insulina (μUI/mL))/(Glicose (mg/dL) – 63) | 80% a 150% | 50% a 79% (Exaustão inicial) | < 50% (Falência secretória) |
| Razão Triglicerídeos / HDL | (Triglicerídeos (mg/dL))/(HDL-Colesterol (mg/dL)) | < 1,5 | 1,5 a 2,5 | > 3,0 (Padrão Aterogênico e RI Hepática) |
| Insulina de Jejum | Dosagem Imunométrica Sérica | 2,0 a 6,0 μUI/mL | 6,1 a 9,9 μUI/mL | ≥ 10,0 μUI/mL (Hiperinsulinemia) |
| Hemoglobina Glicada (HbA1c) | Cromatografia HPLC | < 5,3% | 5,4% a 5,6% | ≥ 5,7% (Pré-Diabetes) |
| Gama-Glutamiltransferase (GGT) | Enzimático Cinético | < 25 U/L (F) / < 35 U/L (M) | 25 a 45 U/L | > 50 U/L (Marcador precoce de MASLD) |
6. Protocolo de Reversão Baseado em Evidências
A reversão da resistência à insulina hepática e periférica não exige fármacos de forma mandatória em suas fases iniciais: intervenções sinérgicas sobre a bioenergética mitocondrial, a massa muscular e o trato gastrointestinal são capazes de restaurar a sensibilidade tecidual plena.
6.1. Treinamento Resistido e Ativação de GLUT4 Independente de Insulina
O exercício resistido (musculação) e o treino intervalado de alta intensidade (HIIT) atuam como os mais potentes sensibilizadores de insulina:
- Mecanismo Independente: A contração mecânica das fibras musculares gera influxo maciço de cálcio citosólico (ativando a CaMKII) e elevação transitória na relação AMP/ATP (ativando a AMPK). Essas duas quinases fosforilam a proteína TBC1D1/AS160, promovendo a translocação imediata de GLUT4 para o sarcolema, captando glicose mesmo em indivíduos com bloqueio completo na via do receptor de insulina.
- Efeito Pós-Treino: A depleção do glicogênio muscular induzida pelo exercício estimula a atividade da Glicogênio Sintase por até 48 horas após a sessão, aumentando a afinidade do IRS-1 muscular e restabelecendo a sensibilidade à insulina basal.
6.2. Depleção da Gordura Ectópica Hepática e Restrição Energética
Ensaios clínicos pioneiros conduzidos pelo grupo do Dr. Roy Taylor na Universidade de Newcastle (Estudos DiRECT e Counterpoint) comprovaram que a indução de um déficit calórico moderado e sustentado (300 a 700 kcal/dia) reduz a gordura intra-hepática em até 30% em apenas 7 a 14 dias.
A redução do conteúdo lipídico no hepatócito elimina o acúmulo de DAGs de membrana, inativa a PKC- e restaura o freio da insulina sobre FoxO1, normalizando a glicemia de jejum de forma rápida e duradoura.
6.3. Fibras Solúveis e Ácidos Graxos de Cadeia Curta (SCFAs)
O aumento do consumo diário de fibras solúveis viscosas (30g a 45g/dia), como Beta-glucana de aveia, Psyllium (Plantago ovata) e pectinas, produz benefícios metabólicos multifatoriais:
- Redução da Velocidade de Esvaziamento Gástrico: Atenua os picos pós-prandiais de glicose e a demanda secretória das células β.
- Fermentação Colônica em SCFAs: A microbiota intestinal fermenta essas fibras em Acetato, Propionato e Butirato. O Propionato viaja pela veia porta até o fígado, onde inibe a lipogênese de novo; o Butirato fortalece as junções de oclusão (tight junctions) do epitélio intestinal, bloqueando a translocação de endotoxinas LPS e suprimindo a inflamação mediada por TLR4.
- Secreção de Incretinas: Os SCFAs ativam receptores de ácidos graxos livres (FFAR2/FFAR3) nas células L do íleo e cólon, estimulando a liberação endógena de GLP-1 (Glucagon-Like Peptide-1) e PYY, que aumentam a saciedade hipotalâmica e a sensibilidade insulínica tecidual.
6.4. Otimização do Aporte Proteico e Preservação da Taxa Metabólica Basal
Manter uma ingestão proteica de 1,6g a 2,2g/kg de peso corporal/dia a partir de fontes de alto valor biológico (ovos, peixes, aves, laticínios fermentados e proteínas vegetais isoladas):
- Garante o aporte necessário do aminoácido essencial Leucina para estimular a via mTORC1 no músculo esquelético pós-treino, preservando a massa muscular durante fases de déficit calórico.
- Amplifica o Efeito Térmico dos Alimentos (TEF), consumindo de 20% a 30% da energia da própria proteína em processos de digestão e síntese proteica.
6.5. Polifenóis e Micronutrientes Moduladores
Compostos bioativos com validação clínica na modulação da sensibilidade à insulina:
- Berberina (500mg 2x a 3x/dia): Ativa diretamente a AMPK hepática e muscular, com eficácia comprovada na redução de HbA1c e HOMA-IR.
- Magnésio Elementar (200mg a 400mg/dia nas formas Quelato/Bisglicinato ou Malato): Cofator essencial para a ligação do ATP ao sítio catalítico do receptor de insulina (IR); a hipomagnesemia crônica correlaciona-se diretamente com resistência periférica grave.
- Curcumina e Resveratrol: Potentes inibidores da translocação nuclear de NF-B e ativadores de SIRT1, promovendo desacetilação e ativação de PGC-1α e biogênese mitocondrial.
Tabela 3: Matriz de Prescrição Nutricional e Estilo de Vida para Reversão da RI
| Pilar de Intervenção | Alvo Fisiológico Primário | Estratégia Prática Baseada em Evidências | Impacto Clínico Esperado |
|---|---|---|---|
| Treinamento de Força | Músculo Esquelético (GLUT4) | 3 a 5 sessões semanais de musculação (Progressão de Carga) | 30% a 50% na glicemia pós-prandial |
| Déficit Energético Estruturado | Fígado (Gordura Ectópica) | Redução calórica leve a moderada (300–500 kcal/dia) | rápida no HOMA-IR e normalização da Glicemia de Jejum |
| Fibras Solúveis (Beta-glucana / Psyllium) | Eixo Intestino-Fígado | 10g a 15g de Psyllium ou farelo de aveia antes das principais refeições | endotoxemia (LPS) e aumento na secreção de GLP-1 |
| Ingestão Proteica Otimizada | Massa Magra e Saciedade | 1,6g a 2,2g/kg/dia distribuídos em 3 a 4 refeições | Preservação da TMB e saciedade hipotalâmica sustentada |
| Janela Alimentar Limitada (TRE) | Fígado e Autofagia Celular | Janela de alimentação de 8h a 10h (Jejum noturno de 14h–16h) | Redução do estresse de retículo endoplasmático e melhora da UPR |
7. Perguntas Frequentes (FAQ)
1. Uma pessoa magra pode ter resistência à insulina hepática?
Sim. Esse fenótipo clínico é conhecido como MONW (Metabolically Obese Normal Weight) ou falso magro. Mesmo apresentando um Índice de Massa Corporal (IMC) considerado adequado, esses indivíduos possuem baixa massa muscular associada a um acúmulo desproporcional de tecido adiposo visceral e esteatose hepática ectópica, resultando em acúmulo de DAG hepático, ativação de PKC- e valores elevados de HOMA-IR e triglicerídeos.
2. Por que a glicemia de jejum costuma ser a última a se alterar nos exames de rotina?
Porque as células β do pâncreas aumentam progressivamente a secreção de insulina para compensar a resistência tecidual. Durante anos, uma pessoa pode apresentar glicemia de jejum de 85 mg/dL às custas de uma insulina basal de 20 μUI/mL (hiperinsulinemia compensatória extrema). Quando a glicemia de jejum finalmente ultrapassa 100 ou 126 mg/dL, significa que as células β já perderam de 50% a 70% de sua capacidade secretória máxima por exaustão e glicolipotoxicidade.
3. Qual a relação direta entre resistência à insulina e Esteatose Hepática (MASLD)?
A Esteatose Hepática Associada à Disfunção Metabólica (MASLD, antiga NAFLD) é tanto causa quanto consequência da resistência à insulina. O afluxo excessivo de ácidos graxos livres do tecido adiposo inflamado e a lipogênese de novo ativada pela hiperinsulinemia levam ao acúmulo de gotas lipídicas e DAGs no hepatócito. Esse excesso lipídico ativa a PKC-, que bloqueia o receptor de insulina, impedindo a inibição da gliconeogênese e perpetuando um ciclo vicioso de hiperglicemia e esteatose progressiva.
4. O consumo de carboidratos complexos deve ser zerado para reverter a resistência à insulina?
Não. A estratégia de zerar carboidratos (dieta cetogênica estrita) pode reduzir agudamente a glicemia plasmática por ausência de substrato exógeno, mas não é obrigatória para restaurar a sensibilidade dos receptores celulares. Carboidratos ricos em fibras, de baixo índice glicêmico e minimamente processados (como tubérculos, leguminosas, aveia e frutas vermelhas), quando inseridos em um contexto de balanço calórico controlado e treinamento de força, fornecem substratos para os SCFAs intestinais e glicogênio muscular sem sobrecarregar o eixo insulínico.
5. O estresse crônico e a privação de sono afetam diretamente a sensibilidade à insulina?
Sim. A privação crônica de sono (menos de 6 horas por noite) e o estresse sustentado elevam os níveis circulantes de Cortisol e Catecolaminas (Adrenalina e Noradrenalina). O cortisol antagoniza diretamente as ações da insulina: ele estimula a transcrição de enzimas gliconeogênicas no fígado, inibe a translocação de GLUT4 no músculo esquelético e promove a lipólise no tecido adiposo subcutâneo, aumentando o afluxo de ácidos graxos livres para a veia porta hepática.
Referências Bibliográficas e Literatura Científica
- SHULMAN, Gerald I. Ectopic fat in insulin resistance, dyslipidemia, and cardiometabolic disease. The New England Journal of Medicine, v. 371, n. 12, p. 1131-1141, 2014. DOI: 10.1056/NEJMra1011035.
- PETERSEN, Max C.; SHULMAN, Gerald I. Mechanisms of Insulin Action and Insulin Resistance. Physiological Reviews, v. 98, n. 4, p. 2133-2223, 2018. DOI: 10.1152/physrev.00063.2017.
- SAMUEL, Varman T.; SHULMAN, Gerald I. The pathogenesis of insulin resistance: integrating signaling pathways and substrate flux. The Journal of Clinical Investigation, v. 126, n. 1, p. 12-22, 2016. DOI: 10.1172/JCI77812.
- RODEN, Michael; SHULMAN, Gerald I. The integrative biology of type 2 diabetes. Nature, v. 576, n. 7785, p. 51-60, 2019. DOI: 10.1038/s41586-019-1797-8.
- TAYLOR, Roy et al. Remission of Human Type 2 Diabetes Requires Decrease in Liver and Pancreas Fat Content but Is Dependent upon Capacity for β Cell Recovery. Cell Metabolism, v. 28, n. 4, p. 547-556.e3, 2018. DOI: 10.1016/j.cmet.2018.07.003.
- LEAN, Michael E.J. et al. Primary care-led weight management for remission of type 2 diabetes (DiRECT): an open-label, cluster-randomised trial. The Lancet, v. 391, n. 10120, p. 541-551, 2018. DOI: 10.1016/S0140-6736(17)33102-1.
- CANFORA, Emanuel E. et al. Short-chain fatty acids in control of body weight and insulin sensitivity. Nature Reviews Endocrinology, v. 11, n. 10, p. 577-591, 2015. DOI: 10.1038/nrendo.2015.128.
- HOTAMISLIGIL, Gökhan S. Inflammation, metaflammation and immunometabolic disorders. Nature, v. 542, n. 7640, p. 177-185, 2017. DOI: 10.1038/nature21363.
- KAHN, C. Ronald et al. Altered insulin receptor signaling and metabolic regulation in diabetes and insulin resistance. Cell Metabolism, v. 34, n. 5, p. 668-688, 2022. DOI: 10.1016/j.cmet.2022.04.005.
Carregando comentários…