Metabolismo dos Corpos Cetônicos e Cetogênese Hepática: Sinalização por Beta-Hidroxibutirato (BHB), Inibição de HDACs e Oxidação Celular
Neste artigo
- 1. A Bioquímica da Cetogênese: A Enzima Chave HMGCS2 no Hepatócito
- 2. Transporte Transmembrana e a Dinâmica dos Carreadores MCT1 e MCT2
- 3. Cetólise: A Utilização Energética nos Tecidos Extra-Hepáticos
- 4. O Papel Epigenético do Beta-Hidroxibutirato como Inibidor de HDACs
- 5. Matriz Comparativa: Cetose Nutricional Fisiológica vs. Cetoacidose Diabética
- 6. Perguntas Frequentes (FAQ Técnico)
- 7. Referências Bibliográficas e Documentações Oficiais
Na bioenergética humana, a capacidade de alternar eficientemente entre fontes de energia de acordo com a disponibilidade nutricional define o conceito de flexibilidade metabólica. Em períodos de restrição prolongada de carboidratos, jejum fisiológico intermitente ou exercício extenuante, o esgotamento do glicogênio hepático força o organismo a recorrer a vias alternativas de sobrevivência. Nesse cenário, o fígado atua como uma refinaria biológica de alta eficiência através da cetogênese, convertendo ácidos graxos derivados da lipólise do tecido adiposo em três metabólitos solúveis em água conhecidos coletivamente como corpos cetônicos: o acetoacetato (AcAc), o beta-hidroxibutirato (β-HB ou BHB) e a acetona.
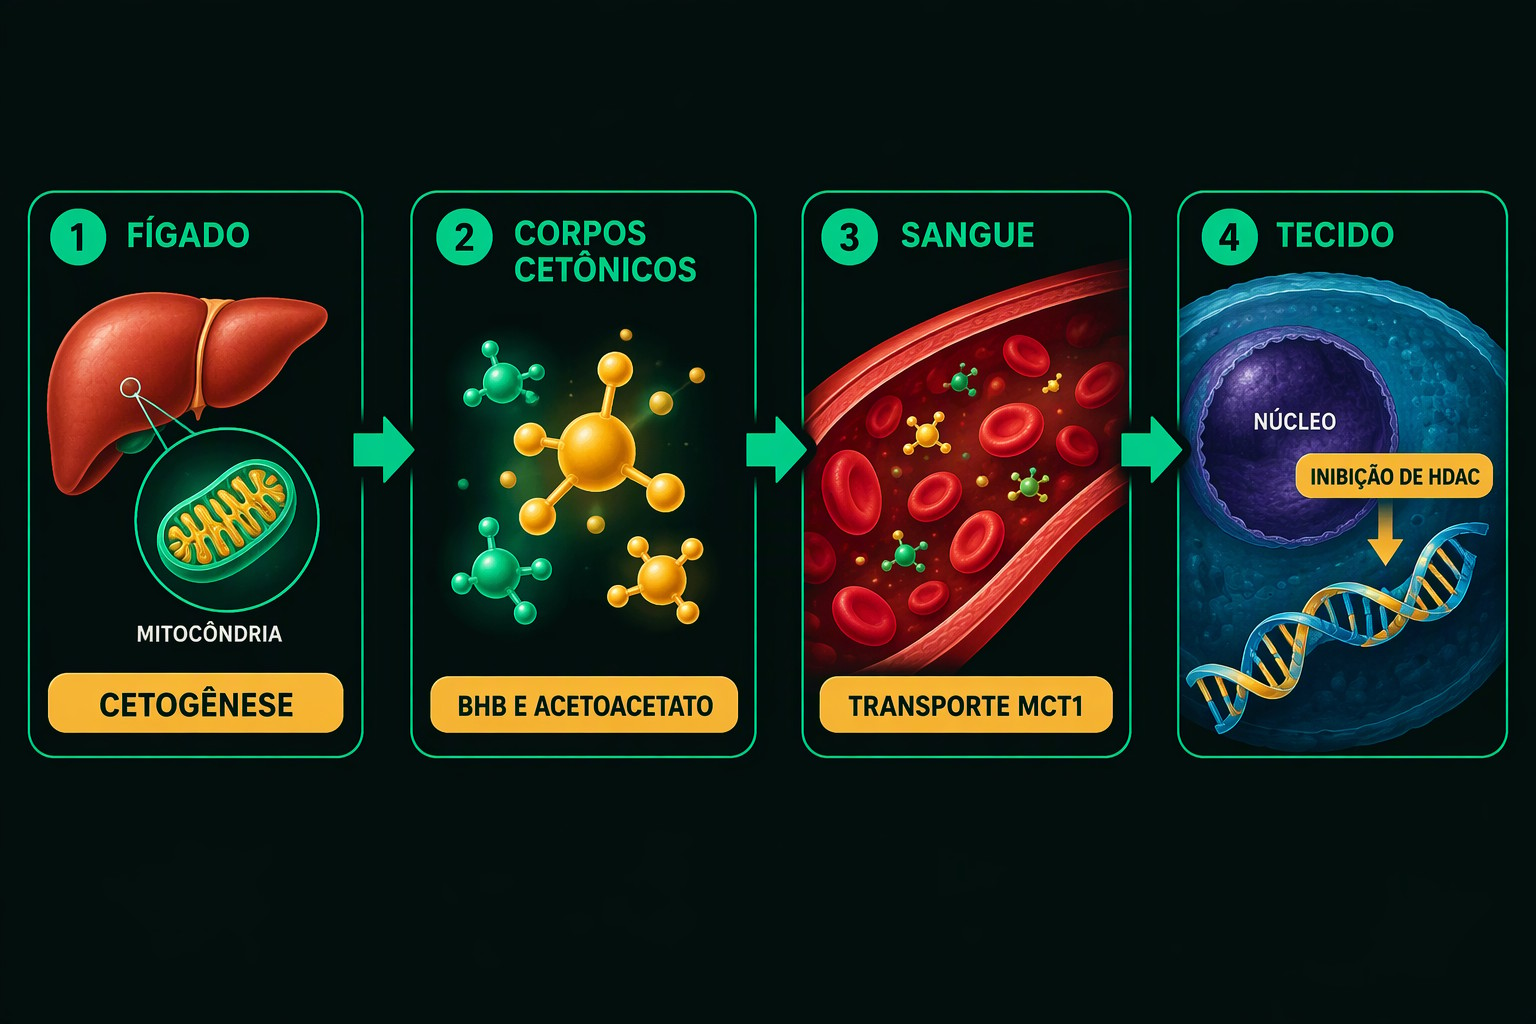
Muito além de simples combustíveis de emergência para o cérebro, miocárdio e músculo esquelético, as descobertas da biologia molecular contemporânea revelaram que o beta-hidroxibutirato atua como uma potente molécula sinalizadora pleiotrópica e um modulador epigenético direto. Ao inibir seletivamente as histonas desacetilases (HDACs de Classe I) no núcleo celular, o BHB induz programas de transcrição gênica de resistência ao estresse oxidativo, longevidade celular e preservação da massa muscular. Neste artigo aprofundado, analisamos a cascata enzimática da cetogênese mitocondrial no hepatócito, o transporte transmembrana via carreadores de monocarboxilato (MCTs), o ciclo da cetólise em tecidos extra-hepáticos e as implicações terapêuticas da cetose fisiológica no metabolismo humano.
1. A Bioquímica da Cetogênese: A Enzima Chave HMGCS2 no Hepatócito
A cetogênese ocorre exclusivamente na matriz mitocondrial dos hepatócitos, impulsionada por uma combinação hormonal caracterizada por uma razão insulina/glucagon criticamente baixa. Essa queda na insulinemia remove a inibição sobre a lipase sensível a hormônio no tecido adiposo, gerando um influxo massivo de ácidos graxos livres de cadeia longa carreados pela albumina até o fígado.
Dentro do hepatócito, esses ácidos graxos são convertidos em acil-CoA graxo e transportados para o interior da mitocôndria pelo sistema enzimático da carnitina palmitoiltransferase I (CPT-1), cuja atividade atinge seu ápice devido à queda nos níveis de malonil-CoA citosólico. Acelerada pela beta-oxidação, a produção intramitocondrial de acetil-CoA ultrapassa a capacidade de processamento do ciclo de Krebs (ciclo do ácido cítrico), que se encontra depletado de oxaloacetato em virtude da ativação simultânea da gliconeogênese.
Esse excesso de acetil-CoA canaliza-se para a rota cetogênica mitocondrial, composta por quatro etapas sequenciais rigorosas:
- Condensação Catalisada pela Tiolase (ACAT1): Duas moléculas de acetil-CoA condensam-se reversivelmente pela ação da acetoacetil-CoA tiolase mitocondrial, gerando uma molécula de acetoacetil-CoA e liberando uma coenzima A livre (CoA-SH).
- Reação Limitante da HMG-CoA Sintase 2 (HMGCS2): Uma terceira molécula de acetil-CoA é condensada ao acetoacetil-CoA pela enzima 3-hidroxi-3-metilglutaril-CoA sintase 2 (HMGCS2), formando o intermediário HMG-CoA. A HMGCS2 é a enzima marca-passo limitante da cetogênese, regulada alostericamente por acetilação reversível dependente de SIRT3 mitocondrial e transcricionalmente pelo receptor nuclear PPAR-alfa.
- Clivagem pela HMG-CoA Liase (HMGCL): A HMG-CoA liase hidrolisa o HMG-CoA, liberando uma molécula de acetil-CoA e formando o primeiro corpo cetônico propriamente dito: o acetoacetato.
- Interconversão Redutora pela BDH1: Na etapa final, a maior parte do acetoacetato é reduzida enzimaticamente a D-beta-hidroxibutirato (BHB) pela ação da beta-hidroxibutirato desidrogenase 1 (BDH1), acoplada à oxidação de NADH em NAD+. A razão entre BHB e acetoacetato no plasma reflete de forma direta o estado redox (razão NADH/NAD+) da matriz mitocondrial hepática.
Etapas centrais da cetogênese mitocondrial:
- Etapa 1 — 2 acetil-CoA → acetoacetil-CoA (tiolase / ACAT1)
- Etapa 2 — acetoacetil-CoA + acetil-CoA → HMG-CoA (enzima limitante: HMGCS2)
- Etapa 3 — HMG-CoA → acetoacetato + acetil-CoA (HMG-CoA liase)
- Etapa 4 — acetoacetato + NADH + H⁺ ↔ beta-hidroxibutirato + NAD⁺ (BDH1)
A acetona, terceiro corpo cetônico, é um subproduto volátil e residual formado pela descarboxilação não-enzimática espontânea de uma fração ínfima do acetoacetato, sendo eliminada pelas vias respiratórias e pelos rins sem utilidade energética significativa.
2. Transporte Transmembrana e a Dinâmica dos Carreadores MCT1 e MCT2
Por serem ácidos carboxílicos de baixo peso molecular hidrofílicos e polares, o acetoacetato e o beta-hidroxibutirato dissolvem-se livremente no plasma sanguíneo sem necessidade de transportadores lipoproteicos ou ligação com a albumina, o que lhes confere velocidade de distribuição tecidual muito superior à dos ácidos graxos livres.
No entanto, para atravessar a membrana plasmática lipídica dos tecidos periféricos (especialmente a barreira hematoencefálica e a membrana dos cardiomiócitos), os corpos cetônicos dependem criticamente de carreadores proteicos especializados da família dos transportadores de monocarboxilato (MCTs), que operam via cotransporte simporte estequiométrico com prótons (H+):
- MCT1 (SLC16A1): Expresso no endotélio vascular da barreira hematoencefálica, no miocárdio e nos eritrócitos. Possui afinidade moderada para corpos cetônicos (Km em torno de 5 a 10 mM), sendo o principal responsável pelo influxo de BHB no tecido cerebral em situações de cetose adaptada;
- MCT2 (SLC16A7): Apresenta altíssima afinidade (Km < 1,0 mM), sendo expresso preferencialmente na membrana pós-sináptica de neurônios corticais e hipocampais, garantindo a captação voraz de BHB mesmo sob concentrações plasmáticas fisiológicas basais;
- MCT4 (SLC16A3): Expresso em fibras musculares glicolíticas de contração rápida, especializado primariamente na extrusão de lactato, mas participando da depuração periférica em estados de acidose metabólica.
A expressão dos carreadores MCT1 e MCT2 na barreira hematoencefálica é dinamicamente regulada para cima (up-regulated) durante jejuns superiores a 48 horas, permitindo que os corpos cetônicos supram até 60% a 70% de todo o consumo calórico cerebral em substituição à glicose.
3. Cetólise: A Utilização Energética nos Tecidos Extra-Hepáticos
Uma das características mais marcantes da fisiologia cetônica é que o fígado produz corpos cetônicos, mas é incapaz de utilizá-los como fonte energética. Essa blindagem biológica ocorre porque os hepatócitos são totalmente desprovidos da enzima mitocondrial succinil-CoA:3-cetoácido CoA transferase (SCOT / OXCT1), impedindo que o fígado entre em um ciclo fútil de produzir e queimar seus próprios metabólitos.
Nos tecidos extra-hepáticos alvos (como coração, córtex renal, cérebro e músculo esquelético), a queima do BHB e do acetoacetato — denominada cetólise — ocorre nas cristas mitocondriais através de três reações reversas:
- Reoxidação do BHB: O beta-hidroxibutirato é inicialmente reoxidado a acetoacetato pela BDH1 mitocondrial do tecido consumidor, gerando uma molécula de NADH que ingressa diretamente no Complexo I da cadeia respiratória;
- Ativação pelo Succinil-CoA (Ação da SCOT): A enzima SCOT transfere uma coenzima A do succinil-CoA para o acetoacetato, formando acetoacetil-CoA e succinato. Essa reação é um ponto crucial de integração bioenergética, pois utiliza o intermediário do ciclo de Krebs para ativar o corpo cetônico sem consumir ATP livre;
- Clivagem Tiolítica: A acetoacetil-CoA tiolase (ACAT1) cliva o acetoacetil-CoA com o concurso de uma CoA livre, gerando duas moléculas de acetil-CoA, que são imediatamente direcionadas para o ciclo de Krebs para produzir citrato, oxidação completa e fosforilação oxidativa.
Eficiência Termodinâmica da Cetólise: A combustão de uma molécula de beta-hidroxibutirato gera mais energia livre de Gibbs utilizável por átomo de carbono do que a oxidação da glicose ou do piruvato, aumentando a eficiência hidráulica de bombeamento do miocárdio e reduzindo a produção mitocondrial de espécies reativas de oxigênio (ROS).
4. O Papel Epigenético do Beta-Hidroxibutirato como Inibidor de HDACs
A grande virada conceitual na biologia celular dos corpos cetônicos ocorreu com a descoberta de que o D-beta-hidroxibutirato não é apenas um substrato oxidativo, mas atua como um potente inibidor endógeno de histonas desacetilases (HDACs de Classe I: HDAC1, HDAC2 e HDAC3) em concentrações fisiológicas (0,5 a 2,0 mM).
Em condições metabólicas normais com abundância de carboidratos, as histonas associadas à cromatina no núcleo celular são desacetiladas por enzimas HDAC, mantendo a estrutura do DNA densamente condensada (heterocromatina) e silenciando a expressão de genes protetores.
Quando os níveis séricos de BHB se elevam:
- Hiperacetilação de Histonas: O BHB penetra no núcleo celular e bloqueia a cavidade catalítica das HDACs de Classe I, impedindo a remoção dos grupos acetil das caudas de lisina nas histonas H3 e H4;
- Descondensação Cromatínica: O relaxamento da cromatina (eucromatina) expõe regiões promotoras específicas do genoma, facilitando a ligação de fatores de transcrição cruciais como o FOXO3A e o Nrf2;
- Indução de Enzimas Antioxidantes e Longevidade: A ativação mediada pelo BHB desencadeia a transcrição robusta de genes que codificam a manganês superóxido dismutase (MnSOD / SOD2), a catalase e a metalotioneína, estabelecendo uma blindagem celular profunda contra o estresse oxidativo e peroxidação lipídica;
- Inibição do Inflamassoma NLRP3: Independentemente da ação em histonas, o BHB bloqueia diretamente o sensor proteico NLRP3 nos macrófagos teciduais, prevenindo a clivagem da pró-caspase-1 e a secreção de citocinas inflamatórias destrutivas como a interleucina-1beta (IL-1β) e interleucina-18 (IL-18).
5. Matriz Comparativa: Cetose Nutricional Fisiológica vs. Cetoacidose Diabética
Uma das confusões clínicas mais recorrentes reside na distinção entre a cetose nutricional regulada e a condição patológica de cetoacidose diabética (CAD):
| Parâmetro Clínico e Bioquímico | Estado Basal Pós-Prandial | Cetose Nutricional / Jejum Adaptado | Cetoacidose Diabética (CAD Patológica) |
|---|---|---|---|
| Níveis de BHB Sérica | < 0,2 mmol/L | 0,5 a 3,0 mmol/L | > 10,0 a 25,0 mmol/L |
| Glicemia em Jejum | 70 a 99 mg/dL | 65 a 85 mg/dL (Estável) | > 300 a 600+ mg/dL (Hiperglicemia Severa) |
| pH Sanguíneo Arterial | 7,35 a 7,45 | 7,35 a 7,45 (Tamponamento Normal) | < 7,30 a 6,90 (Acidose Metabólica Grave) |
| Níveis de Bicarbonato (HCO3-) | 22 a 28 mEq/L | 22 a 28 mEq/L (Preservado) | < 15 mEq/L (Consumo Massivo da Reserva) |
| Insulinemia Circulante | Normal / Alta | Baixa mas Suficiente (Inibe CAD) | Ausência Absoluta de Insulina (Insulinopenia Total) |
| Ânion Gap Sérico | 8 a 12 mEq/L | Normal (8 a 12 mEq/L) | Elevado (> 16 a 25+ mEq/L) |
Na cetose fisiológica, mesmo níveis mínimos residuais de insulina secretados pelas células beta pancreáticas são suficientes para exercer um feedback negativo sobre a lipólise adipocitária, impedindo que a liberação de ácidos graxos atinja concentrações descontroladas. Na cetoacidose diabética (típica do diabetes mellitus tipo 1 descompensado), a ausência total de insulina remove qualquer freio sobre a lipólise e a HMGCS2, inundando a circulação com dezenas de milimoles de cetoácidos que esgotam as reservas de bicarbonato plasmático e colapsam o pH arterial.
6. Perguntas Frequentes (FAQ Técnico)
1. Por que o cérebro humano utiliza corpos cetônicos se ele consome prioritariamente glicose?
A barreira hematoencefálica é totalmente impermeável a ácidos graxos livres de cadeia longa ligados à albumina devido ao seu grande peso molecular. Em situações evolutivas de escassez alimentar prolongada onde a gliconeogênese hepática não conseguiria sustentar a demanda de 120 gramas diárias de glicose sem consumir a musculatura esquelética vital, o fígado transforma a gordura em corpos cetônicos solúveis. O cérebro expressa transportadores MCT1 e MCT2 com alta afinidade, permitindo que o BHB atravesse a barreira e forneça mais de 60% da energia cerebral requerida.
2. A presença de corpos cetônicos na urina indica necessariamente perda de gordura corporal?
A cetonúria (detectada por fitas reagentes baseadas na reação de nitroprussiato de sódio) detecta exclusivamente a excreção renal de acetoacetato, e não de beta-hidroxibutirato. Em fases iniciais de adaptação, o organismo excreta o excesso de acetoacetato não oxidado pela urina. Conforme os tecidos periféricos se adaptam enzimaticamente (keto-adaptation), a expressão de SCOT e BDH1 aumenta nos tecidos, a perda urinária cessa e os corpos cetônicos passam a ser integralmente oxidados na matriz mitocondrial.
3. O fígado pode sofrer sobrecarga energética ao produzir corpos cetônicos continuamente?
Não. A produção de corpos cetônicos é um mecanismo termodinâmico protetor para o hepatócito. Ao exportar o excesso de acetil-CoA sob a forma de BHB para o sangue, o fígado evita o acúmulo tóxico de lipídios intermediários e mantém sua própria respiração celular desobstruída, regenerando coenzima A livre (CoA-SH) necessária para a continuidade de suas funções desintoxicantes vitais.
4. O consumo de triglicerídeos de cadeia média (TCM) estimula a cetogênese independentemente do jejum?
Sim. Ácidos graxos de cadeia média (especialmente o ácido caprílico C8 e o ácido cáprico C10) possuem transporte portal direto do intestino para o fígado, contornando o sistema linfático dos quilomícrons. Uma vez no hepatócito, eles cruzam a membrana mitocondrial interna sem depender do transportador CPT-1 carnitina-dependente, sofrendo beta-oxidação imediata e elevando a produção de BHB mesmo na presença de carboidratos na dieta.
5. Como o beta-hidroxibutirato atua na preservação da massa muscular durante o déficit calórico?
O BHB exerce efeito anticatabólico direto ao inibir a oxidação de aminoácidos de cadeia ramificada (BCAA - leucina, isoleucina e valina) no músculo esquelético e atenuar a expressão das ligases de ubiquitina MuRF-1 e Atrogin-1 no sistema proteassoma. Além disso, ao fornecer energia direta para o cérebro, reduz a necessidade do fígado de desaminar proteínas musculares para sintetizar glicose via gliconeogênese.
7. Referências Bibliográficas e Documentações Oficiais
- SHIMAZU, Tadahiro et al. Suppression of oxidative stress by β-hydroxybutyrate, an endogenous histone deacetylase inhibitor. Science, v. 339, n. 6116, p. 211-214, 2013.
- CAHILL JR, George F. Fuel metabolism in starvation. Annual Review of Nutrition, v. 26, n. 1, p. 1-22, 2006.
- PUCHALSKA, Patrycja; CRAWFORD, Peter A. Multi-dimensional roles of ketone bodies in fuel metabolism, skeletal muscle, and longevity. Cell Metabolism, v. 25, n. 2, p. 262-284, 2017.
- YOUHM, Yun-Hee et al. The ketone metabolite β-hydroxybutyrate blocks NLRP3 inflammasome-mediated inflammatory disease. Nature Medicine, v. 21, n. 3, p. 263-269, 2015.
- ROBINSON, A. M.; WILLIAMSON, D. H. Physiological roles of ketone bodies as substrates and signals in mammalian tissues. Physiological Reviews, v. 60, n. 1, p. 143-187, 1980.
Carregando comentários…