MASLD e MASH: Da Lipotoxicidade Hepática à Fibrogênese, Estratificação por FIB-4 e a Revolução Farmacológica do Resmetirom e Agonistas Incretínicos
Neste artigo
- Fisiopatologia Celular: Da Lipogênese De Novo à Lipotoxicidade
- O Estresse de Retículo Endoplasmático e a Transição para MASH
- Fibrogênese: Ativação das Células Estreladas e Estadiamento
- Estratificação Não Invasiva: Escore FIB-4 e Elastografia Transitória
- Pilares Terapêuticos: Mudança Ponderal e a Revolução Farmacológica
- Perguntas Frequentes (FAQ Clínico)
- Referências Científicas e Diretrizes Clínicas
A compreensão médica contemporânea a respeito das doenças hepáticas crônicas não transmissíveis passou por uma transformação conceitual paradigmática. O que durante décadas foi genericamente classificado como "esteatose hepática não alcoólica" (antiga NAFLD) recebeu um novo consenso internacional por meio de sociedades globais de hepatologia — incluindo a American Association for the Study of Liver Diseases (AASLD) e a European Association for the Study of the Liver (EASL) —, sendo formalmente redefinida como Doença Hepática Esteatótica Associada à Disfunção Metabólica (MASLD - Metabolic Dysfunction-Associated Steatotic Liver Disease) e sua variante inflamatória progressiva, a MASH (Metabolic Dysfunction-Associated Steatohepatitis).
Essa reclassificação não representa mera alteração semântica. Ao desvincular o diagnóstico da exclusão negativa do consumo alcoólico e ancorá-lo diretamente em critérios positivos de disfunção metabólica — como obesidade visceral, resistência periférica à insulina, dislipidemia aterogênica e hipertensão arterial —, a medicina estabelece o fígado como o epicentro e o termômetro da desregulação metabólica sistêmica. A esteatose deixa de ser considerada um achado incidental benigno em exames de ultrassonografia para ser tratada como um gatilho precoce de aterosclerose acelerada, insuficiência hepática e cirrose criptogênica.
Fisiopatologia Celular: Da Lipogênese De Novo à Lipotoxicidade
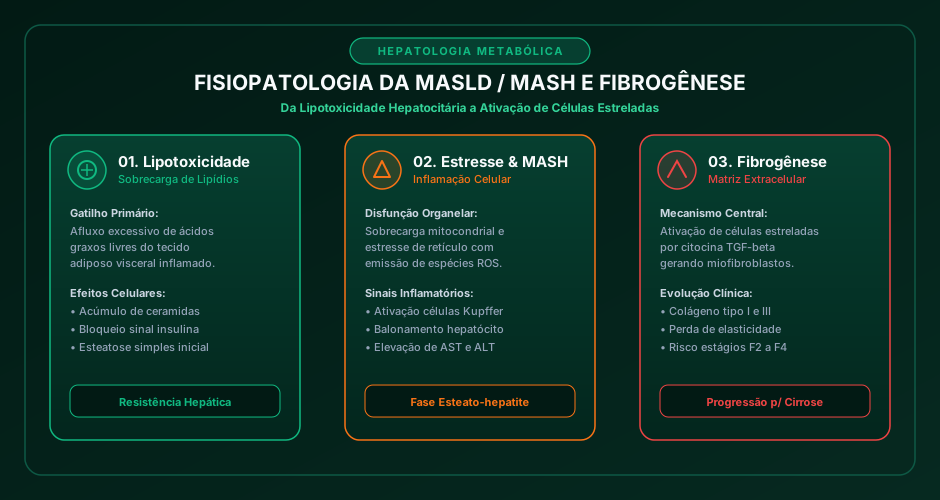
A esteatose hepática instala-se quando a velocidade de afluxo e síntese de lipídios no parênquima hepático ultrapassa a capacidade dos hepatócitos de oxidá-los (via beta-oxidação mitocondrial) ou de exportá-los para a circulação na forma de lipoproteínas de densidade muito baixa (VLDL). Em indivíduos metabolicamente saudáveis, o fígado armazena menos de 5% de seu peso em triglicerídeos. No paciente portador de resistência à insulina, esse equilíbrio é rompido por três mecanismos patológicos convergentes:
- Hiperlipólise do Tecido Adiposo Visceral: A perda da sensibilidade à insulina nos adipócitos desreprime a lipase hormônio-sensível (LSL), liberando um fluxo maciço e desregulado de ácidos graxos livres (AGL) não esterificados diretamente na veia porta, inundando o tecido hepático.
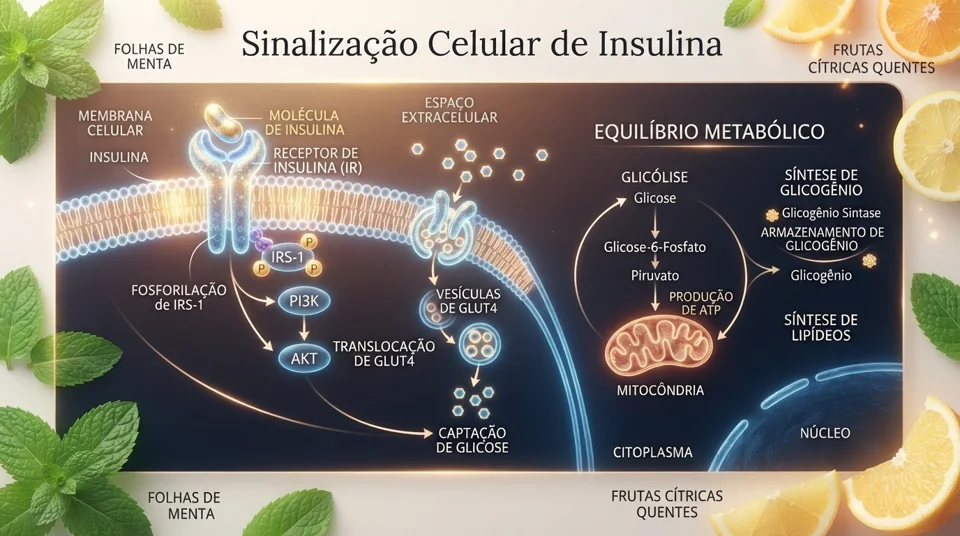
- Exacerbação da Lipogênese De Novo (DNL): Em um estado paradoxal de resistência à insulina seletiva, enquanto a sinalização de supressão da gliconeogênese mediada por FoxO1 falha, a via de ativação de fatores de transcrição lipogênicos (como SREBP-1c e ChREBP) permanece altamente responsiva à hiperinsulinemia compensatória, estimulando a síntese endógena contínua de gordura a partir da glicose e da frutose dietéticas.
- Bloqueio da Oxidação Mitocondrial: O excesso de malonil-CoA inibe a carnitina palmitoiltransferase-1 (CPT-1), bloqueando o transporte de ácidos graxos para o interior da matriz mitocondrial e forçando seu desvio para rotas alternativas geradoras de intermediários lipotóxicos.
O acúmulo de lipídios neutros sob a forma de gotículas citoplasmáticas de triglicerídeos atua inicialmente como um mecanismo protetor celular provisório. A verdadeira toxicidade celular — denominada lipotoxicidade — emerge quando a capacidade de armazenamento é superada, acumulando espécies lipídicas reativas como diacilgliceróis (DAG), ceramidas e ácidos graxos saturados livres. Esses compostos ativam isoformas atípicas da proteína quinase C (PKC-épsilon), desativando o substrato 1 do receptor de insulina (IRS-1) e exacerbando a resistência à insulina no próprio hepatócito.
O Estresse de Retículo Endoplasmático e a Transição para MASH
A transição da esteatose simples (MASLD isolada) para a forma necromicroinflamatória destrutiva (MASH) é orquestrada pela disfunção organelar aguda. O acúmulo de lipídios saturados na bicamada lipídica do retículo endoplasmático altera a fluidez de sua membrana, ativando cronicamente a resposta a proteínas mal enoveladas (Unfolded Protein Response - UPR) mediada pelos sensores IRE1-alfa, PERK e ATF6.
Esse estresse organelar crônico desencadeia uma cascata molecular destrutiva:
- Emissão Descontrolada de Espécies Reativas de Oxigênio (ROS): A sobrecarga de elétrons na cadeia respiratória mitocondrial e na enzima citocromo P450 2E1 (CYP2E1) induz estresse oxidativo severo, provocando peroxidação lipídica e desestabilização da membrana mitocondrial com abertura dos poros de transição de permeabilidade.
- Balonamento Hepatocitário e Corpos de Mallory-Denk: Hepatócitos danificados sofrem perda de integridade do citoesqueleto de queratinas 8 e 18, expandindo-se volumetricamente (balonamento celular) e exibindo inclusões hialinas eosinofílicas citoplasmáticas.
- Ativação da Imunidade Inata e Células de Kupffer: Fragmentos de DNA mitocondrial oxidado e lipídios modificados atuam como padrões moleculares associados ao dano (DAMPs), engajando receptores do tipo Toll (especialmente TLR4 e TLR9) nos macrófagos residentes hepáticos (células de Kupffer). Essas células liberam citocinas pró-inflamatórias potentes, como TNF-alfa, IL-1beta, IL-6 e a quimiocina CCL2, recrutando monócitos circulantes e neutrófilos para o parênquima.
Fibrogênese: Ativação das Células Estreladas e Estadiamento
O principal determinante de mortalidade geral, descompensação hepática e necessidade de transplante de fígado na história natural da MASLD/MASH não é o grau de esteatose ou a intensidade inflamatória isolada, mas sim o estágio de fibrose tecidual.
Em condições fisiológicas normais, as células estreladas hepáticas (localizadas no espaço subendotelial de Disse) permanecem em estado quiescente, atuando como o principal reservatório de vitamina A do organismo. Diante da sinalização parácrina constante de hepatócitos balonizados e células de Kupffer ativadas — mormente mediada pelo fator de crescimento transformador beta (TGF-beta1) e pelo fator de crescimento derivado de plaquetas (PDGF) —, as células estreladas transdiferenciam-se em miofibroblastos contráteis proliferativos.
Esses miofibroblastos passam a sintetizar e secretar massivamente colágeno fibrilar dos tipos I e III, proteoglicanos e inibidores teciduais de metaloproteinases (TIMPs), promovendo a obliteração das fenestrações dos sinusoides hepáticos (capilarização sinusoidal). A perda de trocas nutricionais e o aumento da resistência vascular portal consolidam os estágios histopatológicos de fibrose:
- F0: Ausência total de fibrose.
- F1: Fibrose perisinusoidal ou periportal leve.
- F2: Fibrose perisinusoidal e periportal com pontes iniciais (bridging).
- F3: Fibrose avançada em pontes septais extensas, com distorção arquitetural lobular.
- F4: Cirrose hepática estabelecida, caracterizada por nódulos de regeneração envoltos por bandas fibrosas densas e hipertensão portal evidente.
Estratificação Não Invasiva: Escore FIB-4 e Elastografia Transitória
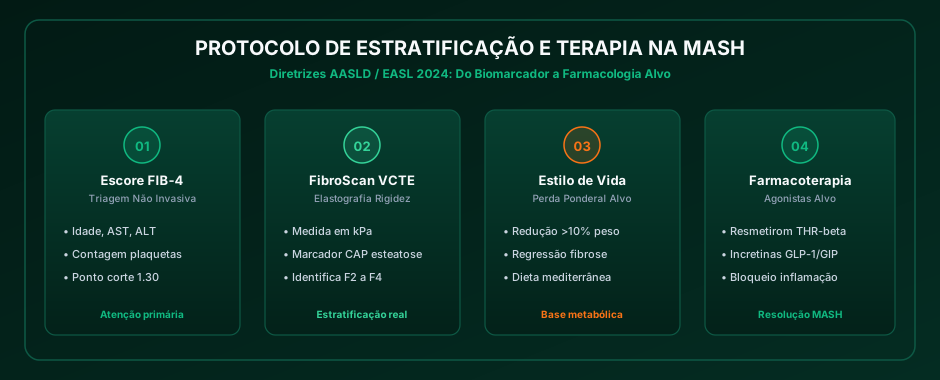
Dada a prevalência epidêmica da MASLD — que afeta mais de 30% da população adulta global e até 70% dos portadores de diabetes mellitus tipo 2 —, a realização de biópsia hepática indiscriminada tornou-se inviável e desnecessária na triagem inicial. As diretrizes consensuais da AASLD e EASL preconizam uma abordagem diagnóstica sequencial em dois níveis fundamentada em biomarcadores não invasivos:
Nível 1: Triagem de Atenção Primária com Escore FIB-4
O escore FIB-4 (Fibrosis-4 Index) é um algoritmo matemático de validação global que utiliza parâmetros laboratoriais simples e de baixo custo:
- FIB-4 < 1,30 (ou < 2,0 em indivíduos acima de 65 anos): Alto valor preditivo negativo (> 90%) para fibrose avançada. O paciente é classificado como baixo risco e deve ser acompanhado na atenção básica com reavaliação a cada 1 a 2 anos e foco em mudança no estilo de vida.
- FIB-4 entre 1,30 e 2,67: Zona intermediária ou indeterminada. Requer encaminhamento mandatório para o Nível 2 de investigação.
- FIB-4 > 2,67: Alto risco de fibrose avançada (F3/F4). Requer avaliação imediata por hepatologista e realização de elastografia.
Nível 2: Elastografia Hepática Transitória (FibroScan / VCTE)
A elastografia por ultrassom baseada em vibração (VCTE) mede a velocidade de propagação de uma onda elástica de cisalhamento através do parênquima hepático, expressando a rigidez tecidual em kilopascais (kPa). Concomitantemente, o equipamento afere o Parâmetro de Atenuação Controlada (CAP) em dB/m para quantificar o percentual de esteatose.
- Rigidez < 8,0 kPa: Descarta com elevada segurança fibrose avançada.
- Rigidez entre 8,0 e 12,0 kPa: Sugestivo de fibrose significativa (estágios F2/F3).
- Rigidez > 12,0 a 15,0 kPa: Alta probabilidade de cirrose (F4) ou hipertensão portal clinicamente significativa.
| Parâmetro de Avaliação | Baixo Risco (F0-F1) | Risco Intermediário (F2) | Alto Risco / Fibrose Avançada (F3-F4) |
|---|---|---|---|
| Escore FIB-4 | < 1,30 | 1,30 a 2,67 | > 2,67 |
| Rigidez Hepática (FibroScan) | < 8,0 kPa | 8,0 a 12,0 kPa | > 12,0 kPa |
| Parâmetro CAP (Esteatose) | < 248 dB/m (< S1) | 248 a 280 dB/m (S1-S2) | > 280 dB/m (S3 severo) |
| Conduta Clínica Recomendada | Acompanhamento ambulatorial | Encaminhamento especializado | Investigação de varizes e rastreio CHC |
Pilares Terapêuticos: Mudança Ponderal e a Revolução Farmacológica
O manejo clínico da MASLD e da MASH estruturou-se historicamente sobre a perda de peso corporal, cuja magnitude se correlaciona linearmente com os desfechos histológicos hepáticos:
- Perda de 3% a 5% do peso corporal: Suficiente para induzir a redução volumétrica da esteatose simples.
- Perda de 7% a 9% do peso corporal: Promove a redução da inflamação lobular e do balonamento hepatocitário (resolução da MASH).
- Perda ≥ 10% do peso corporal: Única faixa de perda ponderal capaz de demonstrar regressão histológica comprovada da fibrose hepática pré-existente.
Contudo, a dificuldade de manutenção a longo prazo de perdas ponderais superiores a 10% exclusivamente por intervenções dietéticas motivou a busca por fármacos de ação tecidual direta. O ano de 2024 marcou o nascimento oficial da farmacoterapia específica para MASH com a aprovação regulatória de novas moléculas de fronteira:
1. Resmetirom (Agonista Seletivo do Receptor Beta de Hormônio Tireoidiano - THR-beta)
O fígado expressa predominantemente o subtipo beta do receptor de hormônio tireoidiano (THR-beta), responsável por mediar a lipofagia, a biogênese mitocondrial e a depuração de triglicerídeos e colesterol, enquanto o receptor THR-alfa localiza-se no coração e no tecido ósseo. O Resmetirom foi desenhado como um agonista seletivo oral com tropismo estritamente hepático para o THR-beta, poupando os tecidos cardíacos e prevenindo efeitos colaterais tireotóxicos (como arritmias e osteopenia).
No ensaio clínico pivotal de Fase 3 MAESTRO-NASH (publicado no New England Journal of Medicine), o tratamento diário com Resmetirom alcançou uma taxa de resolução histológica da MASH sem piora da fibrose em 29,9% dos pacientes (vs. 9,7% no grupo placebo) e demonstrou melhora de ao menos um estágio na fibrose hepática sem progressão da esteato-hepatite em 25,9% dos participantes, tornando-se o primeiro medicamento formalmente aprovado pelo FDA para o tratamento de pacientes adultos com MASH e fibrose F2/F3.
2. Agonistas Incretínicos Duplos e Triplos (GLP-1 / GIP / Glucagon)
Embora os hepatócitos humanos não expressem receptores clássicos de GLP-1 em densidade funcional direta, os agonistas de receptor de GLP-1 e os co-agonistas duplos de GLP-1/GIP (como a Tirzepatida) e triplos agonistas (como a Retatrutida) revolucionaram o prognóstico da MASH.
O ensaio clínico de Fase 2 SYNERGY-NASH revelou que a Tirzepatida induziu a resolução completa da MASH em até 74% dos participantes tratados com doses terapêuticas plenas, acompanhada por regressão estatisticamente significativa do estágio de fibrose tecidual. Os mecanismos operam por múltiplas vias:
- Supressão profunda do apetite e retardo do esvaziamento gástrico, proporcionando perdas ponderais médias de 15% a 24%.
- Redução drástica da lipólise periférica no tecido adiposo branco, cortando o afluxo de ácidos graxos livres ao fígado.
- Melhora profunda da sensibilidade sistêmica à insulina e atenuação do estado inflamatório crônico de baixo grau.
Perguntas Frequentes (FAQ Clínico)
1. Qual é a diferença fundamental entre as siglas antigas NAFLD/NASH e as novas MASLD/MASH?
A transição para MASLD (Doença Hepática Esteatótica Associada à Disfunção Metabólica) substituiu um diagnóstico de exclusão puramente focado na ausência de álcool por um critério positivo de identificação. Para fechar diagnóstico de MASLD, o paciente com esteatose hepática comprovada por imagem ou biópsia deve apresentar ao menos um de cinco critérios cardiovasculares e metabólicos: sobrepeso/obesidade, glicemia de jejum alterada ou diabetes tipo 2, hipertensão arterial, triglicerídeos elevados ou HDL-colesterol baixo. A designação MASH reserva-se aos casos em que há coexistência de esteatose, inflamação e balonamento celular.
2. Pacientes magros podem desenvolver esteatose hepática e MASH?
Sim. O quadro clínico é denominado Lean MASLD (MASLD em indivíduos magros com índice de massa corporal normal). Nesses pacientes, o acúmulo ectópico de lipídios no fígado decorre de variantes genéticas de suscetibilidade (como o polimorfismo I148M no gene PNPLA3 e variantes no TM6SF2), capacidade reduzida de expansão saudável do tecido adiposo subcutâneo e acúmulo desproporcional de gordura visceral intra-abdominal, exibindo resistência à insulina pronunciada apesar do fenótipo aparentemente magro.
3. Exames laboratoriais de enzimas hepáticas (TGO/TGP) normais descartam MASH ou fibrose?
Não. Este é um dos maiores mitos da prática médica ambulatorial. Até 50% dos pacientes com MASH confirmada por biópsia e parcela substancial de portadores de fibrose avançada (F3/F4) apresentam níveis séricos normais ou limítrofes de ALT (TGP) e AST (TGO). Por esse motivo, as diretrizes clínicas desaconselham o uso exclusivo das transaminases como teste isolado de exclusão, exigindo o cálculo sistemático do escore FIB-4 em todas as populações de risco metabólico.
4. A frutose presente em alimentos ultraprocessados acelera a esteatose hepática?
Sim. Diferente da glicose, que é metabolizada por diversos tecidos corporais com controle estrito pela enzima fosfofrutoquinase-1, a frutose ingerida na forma de xaropes de milho de alta frutose e refrigerantes é metabolizada quase que exclusivamente no fígado pela enzima frutoquinase (cetohexoquinase). Essa via não sofre inibição por retroalimentação de ATP, consumindo fosfato intracelular rapidamente e induzindo síntese desenfreada de acetil-CoA, que alimenta diretamente a lipogênese de novo hepática e gera ácido úrico como subproduto deletério.
Referências Científicas e Diretrizes Clínicas
- Rinella, M. E., et al. (2024). AASLD Practice Guidance on the Clinical Assessment and Management of Metabolic Dysfunction-Associated Steatotic Liver Disease (MASLD). Hepatology, 79(1), 200-245.
- European Association for the Study of the Liver (EASL), EASD & EASO (2024). Clinical Practice Guidelines for the management of metabolic dysfunction-associated steatotic liver disease (MASLD). Journal of Hepatology, 81(3), 492-526.
- Harrison, S. A., et al. (2024). A Randomized, Controlled Trial of Resmetirom in Non-Cirrhotic Non-Alcoholic Steatohepatitis with Liver Fibrosis (MAESTRO-NASH). New England Journal of Medicine, 390(6), 497-509.
- Loomba, R., et al. (2024). Tirzepatide for Metabolic Dysfunction-Associated Steatohepatitis with Liver Fibrosis: The SYNERGY-NASH Phase 2 Trial. New England Journal of Medicine, 391(4), 299-310.
Carregando comentários…