Sensibilidade à Insulina e Depuração de Gordura Ectópica (Músculo e Fígado): A Fisiologia da Restrição de Carboidratos Refinados e Jejum Noturno Prolongado
Neste artigo
- 1. O Paradigma da Lipotoxicidade Celular e a Falência do Modelo Glicocêntrico
- 2. A Mecânica Molecular da Resistência à Insulina: O Papel de DAGs e Ceramidas
- 3. Depuração Hepática e Muscular: A Fisiologia da Restrição de Carboidratos Refinados
- 4. O Poder do Jejum Noturno Prolongado (12 a 16 Horas) e a Autofagia Lipídica
- 5. Comparativo Clínico de Cinética Pós-Prandial
- 6. Protocolo Integrado para Reversão da Lipotoxicidade e Otimização da Sensibilidade
- 7. Perguntas Frequentes (FAQ Clínico)
- 8. Referências Bibliográficas e Literatura Científica
A compreensão clínica clássica da resistência à insulina permaneceu, durante décadas, ancorada em um modelo predominantemente glicocêntrico. Sob essa ótica linear e ultrapassada, o diabetes tipo 2 e a disfunção metabólica eram encarados meramente como distúrbios na depuração de carboidratos, onde a elevação crônica da glicemia forçava uma demanda compensatória do pâncreas endócrino até o esgotamento progressivo das células beta das ilhotas de Langerhans. Todavia, os avanços proporcionados pela ressonância magnética nuclear (1H-MRS) e pela biologia molecular contemporânea demonstraram que a hiperglicemia não é o gatilho inicial da síndrome metabólica, mas sim uma manifestação tardia de um distúrbio subjacente muito mais severo: a lipotoxicidade celular decorrente do acúmulo de gordura ectópica.
Quando a capacidade de expansão segura e saudável do tecido adiposo subcutâneo atinge seu limiar de saturação, os lipídios excedentes transbordam para a circulação sistêmica e portal. Esse efluxo patológico atinge órgãos não concebidos para o armazenamento lipídico maciço, colonizando o parênquima hepático na forma de esteatose e o miócito esquelético na forma de lipídios intramiocelulares (IMCL). No interior dessas células nobres, os intermediários lipídicos reativos bloqueiam fisicamente as vias de transdução de sinal do receptor de insulina.
Restaurar a flexibilidade metabólica e ressensibilizar esses tecidos exige um entendimento mecanicista rigoroso de como a restrição estratégica de carboidratos refinados e o jejum noturno prolongado destravam a maquinaria mitocondrial, desinibem as enzimas de oxidação de ácidos graxos e promovem a depuração ativa desses depósitos lipídicos deletérios.
1. O Paradigma da Lipotoxicidade Celular e a Falência do Modelo Glicocêntrico
O trabalho seminal conduzido pelo Dr. Gerald I. Shulman e sua equipe na Universidade de Yale revolucionou a medicina metabólica ao comprovar que a resistência periférica à insulina no músculo esquelético e no fígado é primariamente mediada pelo excesso de gordura intracelular, e não por defeitos intrínsecos no receptor de insulina ou na glicólise.
O tecido adiposo subcutâneo humano atua como um reservatório biológico de alta complacência. Em condições fisiológicas de balanço calórico positivo equilibrado, ele se expande preferencialmente por hiperplasia (proliferação de novos pré-adipócitos funcionais), acomodando os triacilgliceróis de maneira inócua e estéril. No entanto, diante de um consumo hipercalórico crônico marcado por carboidratos refinados, óleos vegetais industriais e açúcares simples de absorção ultra-rápida, ocorre uma transição deletéria para a hipertrofia adipocitária extrema.
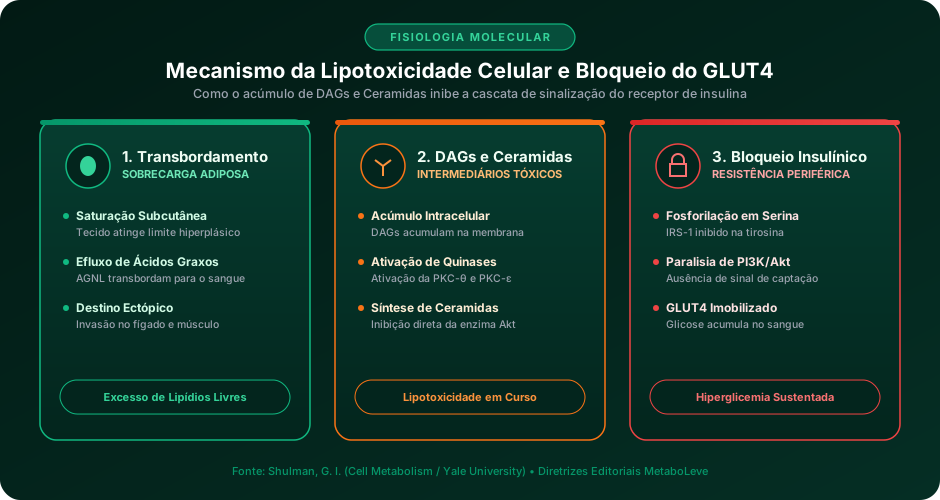
Adipócitos hipertrofiados sofrem hipóxia tecidual relativa, compressão vascular mecânica e estresse de retículo endoplasmático, desencadeando a infiltração de macrófagos pró-inflamatórios do subtipo M1 que formam as chamadas estruturas em coroa (crown-like structures). Essa inflamação crônica de baixo grau desregula a lipase sensível a hormônio (HSL), deflagrando uma lipólise basal descontrolada.
Como consequência direta:
- Transbordamento Sistêmico de Ácidos Graxos Livres: O excesso de ácidos graxos não esterificados (NEFA) satura a capacidade de tamponamento adipocitário e inunda o leito vascular.
- Infiltração Ectópica Hepática: Pela veia porta, o fígado recebe uma sobrecarga massiva de lipídios combinada à lipogênese de novo ativada pela frutose e glicose refinada, desenvolvendo a Doença Hepática Esteatótica Associada à Disfunção Metabólica (MASLD).
- Infiltração Ectópica Muscular: O músculo esquelético, responsável por captar aproximadamente 70% a 80% de toda a glicose pós-prandial do organismo, acumula gotículas de gordura entre e dentro dos feixes miofibrilares (lipídios intramiocelulares - IMCL).
Não é o triacilglicerol inerte armazenado na gotícula lipídica que gera o dano celular imediato. O verdadeiro agente agressor é a formação de metabólitos intermediários que não conseguem ser processados pela mitocôndria, inaugurando o estado de lipotoxicidade celular.
2. A Mecânica Molecular da Resistência à Insulina: O Papel de DAGs e Ceramidas
Para compreender como a gordura ectópica destrói a ação da insulina, é fundamental dissecar a cascata de sinalização fisiológica em comparação com as vias de interferência lipotóxica.
A Cascata Fisiológica Normal da Insulina
Em um miócito ou hepatócito saudável, a ligação da insulina à subunidade alfa do seu receptor transmembrana promove a autofosforilação em resíduos de tirosina na subunidade beta citoplasmática. Essa ativação recruta os substratos do receptor de insulina (IRS-1 no músculo esquelético e IRS-1/IRS-2 no fígado), que também são fosforilados em tirosina.
O IRS-1 fosforilado em tirosina ancora e ativa a fosfatidilinositol 3-quinase (PI3K), que catalisa a conversão de PIP2 em PIP3 na face interna da membrana. O PIP3 recruta e ativa a quinase dependente de fosfoinositídeos-1 (PDK1), que por sua vez fosforila e ativa a Proteína Quinase B (Akt/PKB) no resíduo Treonina 308, complementada pela fosforilação na Serina 473 pelo complexo mTORC2.
A Akt fosforila a proteína ativadora de GTPase de 160 kDa (AS160), inativando seu freio regulatório sobre as pequenas GTPases da família Rab. Isso permite que as vesículas de armazenamento intracelular que abrigam o transportador de glicose facilitador tipo 4 (GLUT4) se desloquem ao longo do citoesqueleto e se fundam com a membrana plasmática sarcolemar, criando poros que viabilizam o influxo maciço de glicose para o citosol.
O Curto-Circuito Lipotóxico: Diacilgliceróis (DAGs) e PKC-θ / PKC-ε
Quando a taxa de influxo de ácidos graxos no miócito ou hepatócito excede a capacidade mitocondrial de beta-oxidação, ocorre o represamento de diacilgliceróis (DAGs), especialmente no compartimento submembranar celular.
O acúmulo de DAGs na membrana plasmática recruta isoformas atípicas e novas da Proteína Quinase C:
- No Músculo Esquelético: Há o recrutamento e a translocação da PKC-θ (Proteína Quinase C teta).
- No Fígado: Ocorre a ativação predominante da PKC-ε (Proteína Quinase C épsilon).
Uma vez ancorada na membrana, a PKC catalisa a fosforilação inibitória em resíduos de serina e treonina (como a Serina 307 e Serina 1101) do IRS-1 e IRS-2. Essa fosforilação deletéria altera a conformação espacial do IRS, impedindo fisicamente que a tirosina quinase do receptor de insulina tenha acesso ao seu sítio de ativação. Sem a fosforilação em tirosina, o IRS-1 não recruta a PI3K, a cascata da Akt é abortada na origem e as vesículas de GLUT4 permanecem imobilizadas no interior do citoplasma.
O resultado clínico é devastador: mesmo na presença de concentrações séricas supra-fisiológicas de insulina (hiperinsulinemia), a célula muscular torna-se incapaz de translocar o GLUT4 e captar a glicose circulante, provocando a persistência da hiperglicemia plasmática.
A Ação Paralela das Ceramidas
Paralelamente aos DAGs, o excesso de ácidos graxos saturados (especialmente o palmitato) direciona o fluxo celular para a via de síntese de novo de esfingolipídios, culminando no acúmulo de ceramidas.
As ceramidas atuam em uma etapa downstream à do IRS-1, desferindo um duplo golpe sobre a Proteína Quinase B (Akt):
- Ativação da Proteína Fosfatase 2A (PP2A): A PP2A ativada por ceramidas remove ativamente o grupo fosfato ativador da Treonina 308 da Akt, neutralizando sua capacidade catalítica.
- Bloqueio da Translocação da Akt pela PKC-ζ: A isoforma atípica PKC-ζ é ativada por ceramidas e fosforila o domínio de homologia à pleckstrina (PH) da Akt, impedindo que ela se ancore ao PIP3 na membrana plasmática.
Dessa forma, enquanto os DAGs neutralizam o IRS-1 via PKC-θ/ε, as ceramidas anulam a Akt via PP2A, consolidando um bloqueio bioquímico absoluto à ação da insulina.
3. Depuração Hepática e Muscular: A Fisiologia da Restrição de Carboidratos Refinados
Para reverter esse bloqueio e restabelecer a sinalização normal do GLUT4, é imperativo esvaziar os depósitos citosólicos de DAGs e ceramidas. A estratégia dietética com maior respaldo mecanicista para essa finalidade reside na restrição drástica de carboidratos refinados e açúcares de alto índice glicêmico.
Inibição da Lipogênese de Novo Hepática (DNL)
A ingestão de farinhas refinadas e açúcares concentrados (como a sacarose e o xarope de milho rico em frutose) promove um influxo torrencial de substratos no hepatócito. A frutose, em particular, desvia do ponto regulatório chave da fosfofrutoquinase-1 (PFK-1), entrando diretamente como triose-fosfato na glicólise hepática e sobrecarregando o ciclo de Krebs.
Esse excesso crônico ativa dois fatores de transcrição mestres no fígado:
- ChREBP (Carbohydrate Response Element-Binding Protein), estimulado pelo excesso de metabólitos glicolíticos.
- SREBP-1c (Sterol Regulatory Element-Binding Protein 1c), ativado pela hiperinsulinemia pós-prandial.
Juntos, ChREBP e SREBP-1c induzem a transcrição massiva de enzimas lipogênicas: ATP-citrato liase (ACLY), Acetil-CoA carboxilase (ACC) e Ácido Graxo Sintase (FASN). O fígado passa a sintetizar ativamente novos ácidos graxos (Lipogênese de Novo - DNL), gerando um ciclo vicioso de esteatose e efluxo de VLDL aterogênica rica em triglicerídeos.
Ao eliminar os carboidratos refinados da dieta:
- Desativação Imediata de ChREBP e SREBP-1c: A síntese de novo de lipídios é bruscamente interrompida no parênquima hepático.
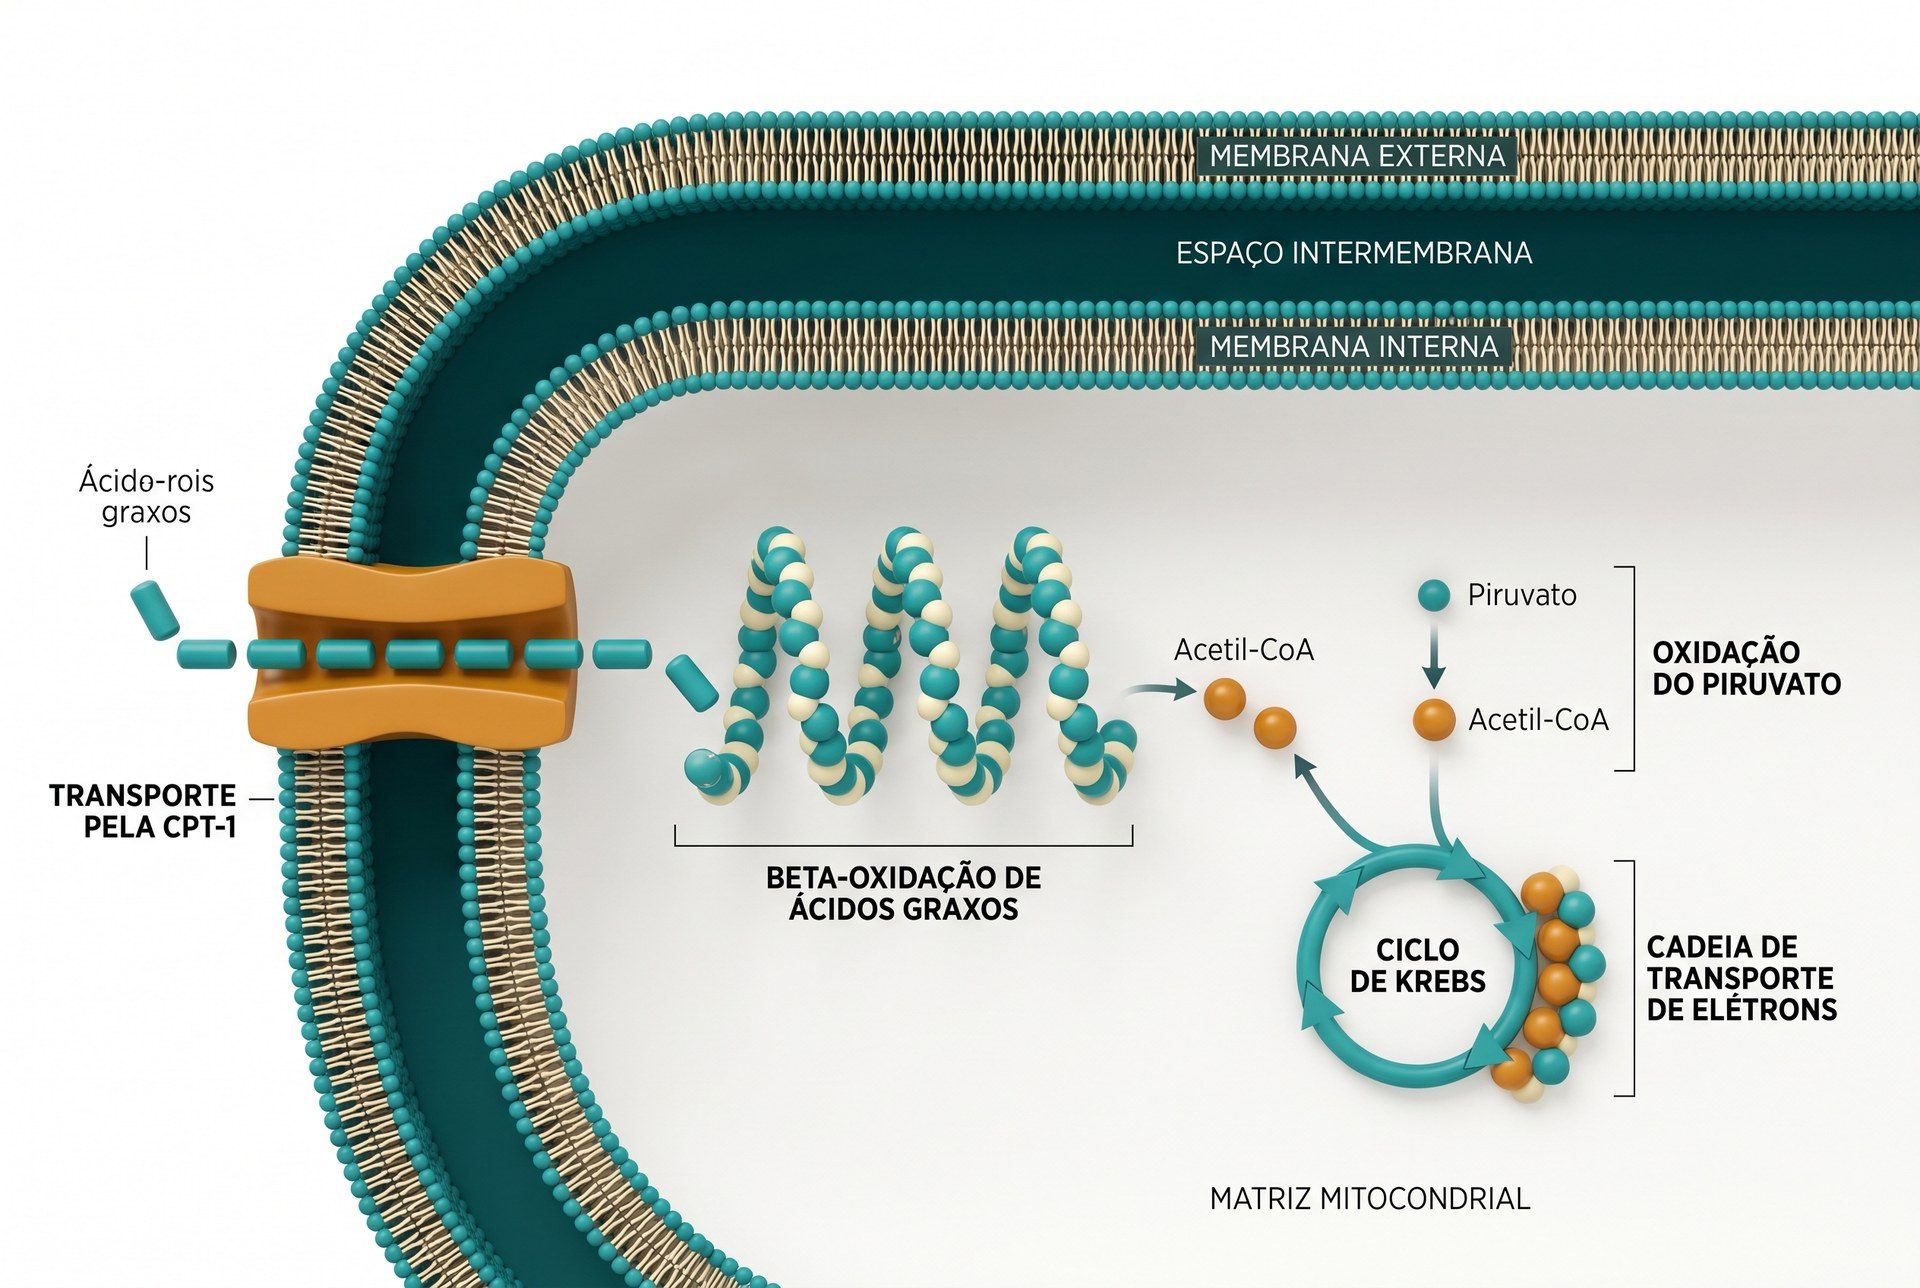
- Queda Drástica na Concentração de Malonil-CoA: O Malonil-CoA é o intermediário gerado pela enzima ACC durante a lipogênese. No estado alimentado com excesso de carboidratos, o Malonil-CoA atua como um potente inibidor alostérico da Carnitina Palmitoiltransferase-1 (CPT-1).
- Destrave da CPT-1 e Entrada na Mitocôndria: A CPT-1 é a enzima limitante responsável por transportar os ácidos graxos de cadeia longa do citosol para o interior da matriz mitocondrial. Quando a ingestão de refinados cessa, a concentração de Malonil-CoA despenca vertiginosamente. Com isso, o freio sobre a CPT-1 é removido, destravando o influxo contínuo de ácidos graxos para a β-oxidação mitocondrial.
Em vez de sintetizar gordura ectópica, o fígado e o músculo passam a queimar ativamente os depósitos pré-existentes de DAGs, esvaziando a membrana plasmática e desativando a PKC-θ e a PKC-ε.
4. O Poder do Jejum Noturno Prolongado (12 a 16 Horas) e a Autofagia Lipídica
Embora a composição do prato seja determinante, a dimensão temporal da alimentação exerce um impacto fisiológico de idêntica magnitude. O organismo humano evoluiu sob ciclos circadianos rigorosos de alimentação e jejum, correspondendo aos períodos de claro e escuro. A extensão consciente do intervalo sem ingestão calórica durante a noite (entre 12 e 16 horas contínuas) ativa vias catabólicas essenciais para a restauração da integridade celular.
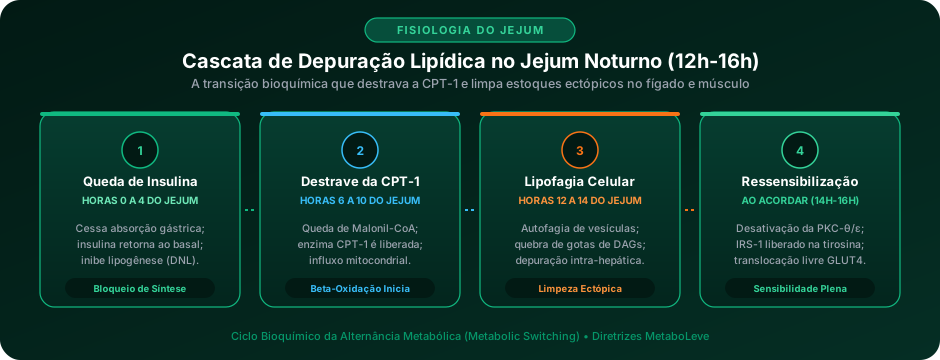
A Alternância Metabólica (Metabolic Switching)
A partir da 8ª à 10ª hora após o encerramento da última refeição noturna, as reservas de glicogênio hepático começam a ser gradualmente mobilizadas, enquanto a secreção pancreática de insulina atinge seus níveis basais mínimos. O índice insulina/glucagon inverte-se, elevando os níveis de AMP cíclico (cAMP) e ativando a Proteína Quinase A (PKA).
Ocorre a chamada alternância metabólica (Metabolic Switching):
- As células deixam de operar sob o consumo preferencial de glicose exógena e entram no modo oxidativo lipídico pleno.
- No fígado, a intensa oxidação de ácidos graxos satura a capacidade do ciclo do ácido cítrico de processar Acetil-CoA, direcionando o fluxo para a cetogênese, gerando acetoacetato e β-hidroxibutirato (β-OHB).
- O β-OHB não é apenas um substrato energético nobre para o sistema nervoso central e coração: ele atua como uma molécula de sinalização epigenética que inibe desacetilases de histonas (HDACs), reduzindo a expressão de genes inflamatórios e estimulando a transcrição de fatores antioxidantes como Nrf2.
Indução da Lipofagia e Mitofagia
À medida que o jejum ultrapassa a marca de 12 horas, a razão energética intracelular AMP/ATP e ADP/ATP eleva-se nos miócitos e hepatócitos. Essa alteração é prontamente detectada pelo sensor metabólico mestre: a Proteína Quinase Ativada por AMP (AMPK).
Simultaneamente, o complexo 1 do Alvo Mecânico da Rapamicina (mTORC1), que necessita de nutrientes e insulina para permanecer ativo, é profundamente inibido. A ativação da AMPK e o silenciamento do mTORC1 convergem na fosforilação da quinase iniciadora da autofagia ULK1.
Esse evento deflagra a autofagia celular, com foco em duas modalidades seletivas:
- Lipofagia: As gotículas lipídicas ectópicas (onde residem os precursores de DAGs e ceramidas) são sequestradas por fagóforos de dupla membrana, formando autofagossomos que se fundem aos lisossomos primários. As lipases ácidas lisossomais degradam os lipídios acumulados em ácidos graxos livres, que são prontamente transportados às mitocôndrias vizinhas para queima definitiva.
- Mitofagia: Mitocôndrias envelhecidas e permeabilizadas por excesso de estresse oxidativo lipotóxico são eliminadas antes que liberem citocromo c e espécies reativas de oxigênio (ROS) no citosol, permitindo a posterior biogênese de novas cristas mitocondriais viáveis sob o comando do coativador PGC-1α.
Sincronismo Circadiano: Por que Jantar Mais Cedo Importa
A crononutrição moderna revelou que a sensibilidade à insulina exibe uma curva circadiana oscilatória, sendo máxima pela manhã e no início da tarde e mínima no período noturno.
Essa variação decorre da expressão dos genes do relógio biológico central e periférico (CLOCK, BMAL1, PER e CRY). Conforme a escuridão se instala, a glândula pineal sintetiza e secreta melatonina. As células beta pancreáticas expressam receptores de melatonina do tipo 1 e 2 (MT1 e MT2). A ligação da melatonina ao receptor MT1 inibe a adenilato ciclase via proteína Gi, suprimindo a capacidade do pâncreas de secretar insulina em resposta a estímulos glicêmicos.
Se um indivíduo ingere uma refeição pesada e rica em carboidratos tarde da noite (após as 21h ou 22h), a glicose entra na circulação no exato momento em que o pâncreas está bloqueado pela melatonina e os tecidos periféricos estão cronobiologicamente refratários à captação de glicose. A consequência é uma hiperglicemia noturna prolongada, estresse de retículo e conversão imediata de substratos em gordura ectópica no fígado.
Por outro lado, ao encerrar a janela alimentar entre 18h30 e 20h00, o indivíduo metaboliza os nutrientes consumidos enquanto sua sensibilidade periférica ainda é favorável, iniciando o sono com níveis basais de insulina e permitindo que o jejum noturno atue sem interferências no processo de depuração celular.
5. Comparativo Clínico de Cinética Pós-Prandial
A diferença entre o padrão alimentar ocidental tradicional e uma abordagem fundamentada na densidade nutricional reflete-se com nitidez nas curvas hormonais e no destino metabólico dos nutrientes.
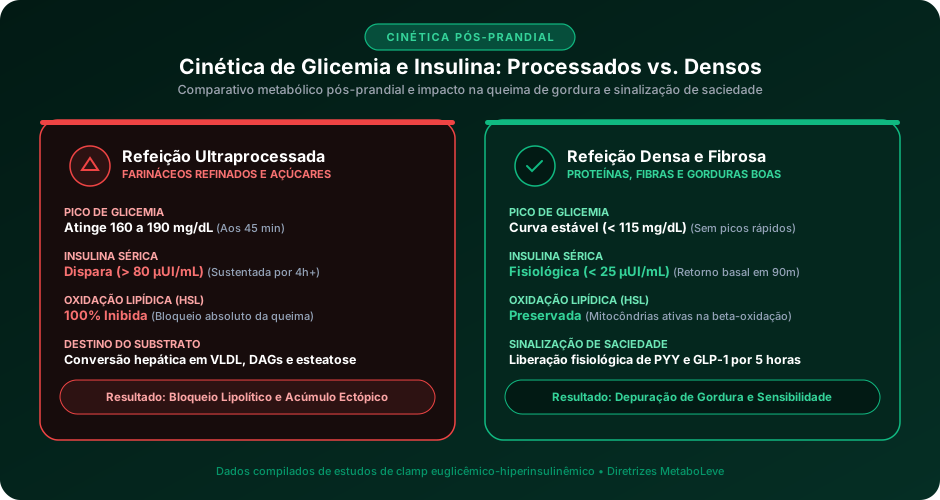
A tabela abaixo sintetiza os parâmetros de resposta aguda e crônica entre os dois padrões alimentares:
| Parâmetro Metabólico | Refeição Ocidental / Ultraprocessada | Refeição Densa em Fibras e Proteínas (MetaboLeve) |
|---|---|---|
| Composição Típica | Farinhas brancas, açúcares simples, óleos vegetais hidrogenados | Proteínas completas, vegetais fibrosos, gorduras naturais (azeite/abacate) |
| Pico Glicêmico Agudo | Elevado: 160 a 190 mg/dL entre 30 e 60 minutos | Controlado: 105 a 120 mg/dL com ascensão suave |
| Insulinemia Pós-Prandial | Hiperinsulinemia sustentada (> 80 µUI/mL por mais de 4h) | Padrão fisiológico transitório (< 25 µUI/mL com retorno basal em 90 min) |
| Status da Lipase Sensível (HSL) | Inibição enzimática de 100% durante quase todo o dia | Ativação desinibida entre refeições e no período noturno |
| Lipogênese de Novo (DNL) | Hiperativada via ChREBP e SREBP-1c hepáticos | Praticamente nula; desvio de substrato para oxidação |
| Acúmulo de DAGs e Ceramidas | Contínuo e cumulativo na membrana de miócitos e hepatócitos | Depuração constante via CPT-1 e beta-oxidação mitocondrial |
| Sensibilidade do IRS-1 | Bloqueada por fosforilação em Serina via PKC-θ/ε | Preservada com fosforilação fisiológica em Tirosina |
| Translocação de GLUT4 | Paralisada; resistência periférica severa à glicose | Plena, rápida e responsiva ao menor estímulo insulínico |
6. Protocolo Integrado para Reversão da Lipotoxicidade e Otimização da Sensibilidade
A reversão clínica da gordura ectópica e a recuperação da sensibilidade à insulina requerem um plano de ação coordenado em três pilares sinérgicos: crononutrição, desenho do prato alimentar e contração muscular.
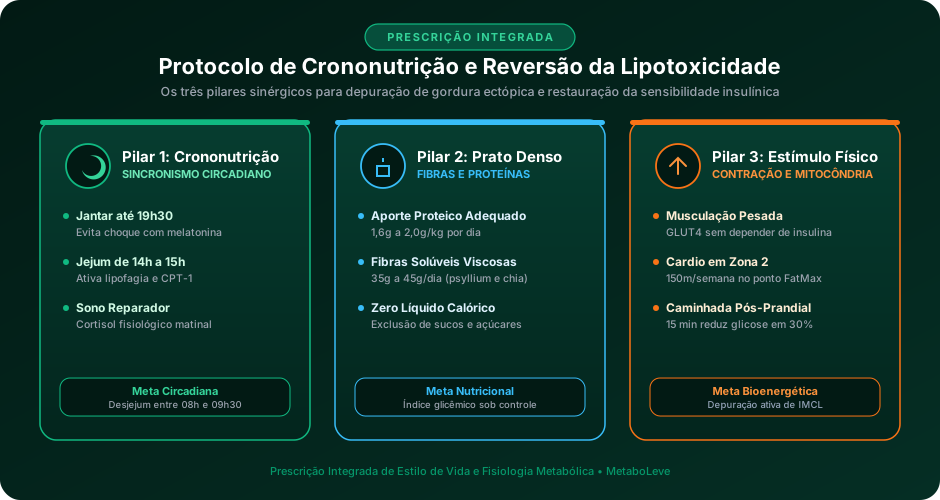
Pilar 1: Crononutrição e Estrutura da Janela Noturna
- Jantar Precoce: Realizar a última refeição do dia com término impreterível entre as 18h30 e 19h30, evitando qualquer ingestão calórica nas 3 a 4 horas que antecedem o repouso noturno.
- Janela de Jejum Natural (14h-15h): Manter o jejum durante toda a noite até o desjejum na manhã seguinte (por exemplo, encerrar às 19h e desjejuar entre 09h e 10h). Esse período garante 5 a 6 horas ininterruptas de máxima desinibição da CPT-1 e autofagia mitocondrial ativa.
- Hidratação Matinal: Romper o jejum inicialmente apenas com água pura, sais minerais (eletrólitos) e café ou chá sem qualquer adoçante calórico.
Pilar 2: Densidade de Nutrientes e Exclusão de Refinados
- Aporte Proteico de Alto Valor Biológico: Consumir entre 1,6g e 2,0g de proteína por quilograma de peso corporal ao dia, distribuídos em 2 a 3 refeições densas. A proteína estimula a secreção do peptídeo sacietógeno PYY e do GLP-1, sustentando a termogênese induzida pela dieta (TEF) e fornecendo aminoácidos para a síntese miofibrilar.
- Carga Maciça de Fibras Solúveis e Fermentáveis: Ingerir entre 35g e 45g diários de fibras vegetais (brássicas, aspargos, sementes de chia, psyllium, abacate e folhas verdes escuras). As fibras viscosas formam uma malha de hidrogel no duodeno e jejuno que reduz a velocidade de absorção de monossacarídeos e estimula a fermentação colônica de ácidos graxos de cadeia curta (acetato, propionato e butirato), que ativam o receptor GPR41/43 e melhoram a sensibilidade hepática à insulina.
- Banimento de Açúcares Líquidos e Farinhas Brancas: Exclusão completa de sucos de frutas concentrados, refrigerantes açucarados, xaropes e produtos panificados ultraprocessados.
Pilar 3: Sinergia Muscular — Força e Treinamento em Zona 2
O músculo esquelético possui um mecanismo alternativo e independente de insulina para captar glicose: a contração mecânica das miofibrilas.
- Treinamento Resistido (Musculação com Sobrecarga Progressiva): A tensão mecânica vigorosa eleva as concentrações intracelulares de cálcio citosólico, ativando a quinase dependente de calmodulina (CaMKII), e esgota temporariamente o ATP local, ativando a AMPK. Ambas as enzimas fosforilam a proteína AS160 diretamente, promovendo a translocação maciça de vesículas de GLUT4 para a membrana plasmática de forma 100% independente do receptor de insulina. O treino de força cria um "ralo metabólico" para a glicose circulante, mesmo em indivíduos com resistência severa.
- Treinamento Cardiorrespiratório em Zona 2: Sessões de 45 a 60 minutos em intensidade submáxima (onde o lactato sanguíneo permanece entre 1,5 e 2,0 mmol/L) atingem o ponto de FatMax — a faixa exata em que as fibras musculares do Tipo I operam na taxa máxima absoluta de oxidação de ácidos graxos por minuto. Essa via esvazia seletivamente os depósitos de lipídios intramiocelulares (IMCL), eliminando a raiz da ativação da PKC-θ.
- Caminhada Leve Pós-Prandial: Uma caminhada despretensiosa de 15 minutos logo após as principais refeições recruta contrações musculares de baixa intensidade que reduzem a excursão glicêmica pós-prandial em até 30% sem exigir esforço cardiovascular extenuante.
7. Perguntas Frequentes (FAQ Clínico)
1. A esteatose hepática metabólica (gordura no fígado) é causada pelo consumo de gordura na dieta?
Não diretamente. A maioria esmagadora da gordura ectópica acumulada nos hepatócitos na síndrome metabólica decorre de duas fontes: 60% tem origem na lipólise desregulada do tecido adiposo inflamado e cerca de 25% a 30% decorre da Lipogênese de Novo (DNL) estimulada pelo excesso crônico de carboidratos refinados e frutose concentrada. O fígado converte os açúcares simples excedentes em ácidos graxos que não conseguem ser exportados ou oxidados, retendo-os na forma de esteatose.
2. Por que o jejum noturno de 14 horas é superior a simplesmente comer de 3 em 3 horas em menor quantidade?
O modelo fracionado de pequenas refeições frequentes mantém a insulina plasmática continuamente elevada ao longo do dia e da noite. A presença de insulina em níveis suprafisiológicos inibe em até 95% a enzima lipase sensível a hormônio (HSL) e mantém a concentração de Malonil-CoA alta no fígado, bloqueando a CPT-1 e impedindo que as células oxidem sua própria gordura armazenada. O jejum noturno de 14 a 16 horas proporciona um intervalo essencial onde a insulina atinge o nível basal, permitindo que a CPT-1 entre em pleno funcionamento e acione a lipofagia celular.
3. O que são os lipídios intramiocelulares (IMCL) e por que eles causam resistência à insulina?
Os IMCL são gotículas lipídicas que se depositam indevidamente no citoplasma das células musculares esqueléticas. Quando esses lipídios não são oxidados prontamente pela atividade física, eles geram subprodutos reativos chamados diacilgliceróis (DAGs). Os DAGs ativam a quinase PKC-θ, que adiciona um grupo fosfato na serina do substrato do receptor de insulina (IRS-1), travando a cascata que comanda a translocação do transportador GLUT4 para a superfície da célula.
4. Como o treinamento de força melhora a captação de glicose em quem tem resistência à insulina?
A contração mecânica do músculo durante a musculação ativa vias intracelulares comandadas pelo influxo de cálcio e ativação da AMPK. Essas vias bypassam completamente o receptor de insulina defeituoso e enviam o transportador GLUT4 diretamente para a membrana da célula muscular. Isso significa que, mesmo que o indivíduo tenha o receptor de insulina bloqueado por lipotoxicidade, o exercício de força consegue colocar a glicose para dentro do músculo de maneira imediata.
5. Qual a diferença entre esteatose hepática reversível e dano fibrótico permanente?
Nos estágios iniciais de Esteatose Hepática Isolada (MASLD), o fígado apresenta acúmulo de gordura sem inflamação severa ou dano necroinflamatório avançado aos hepatócitos. Nesse estágio, o quadro é 100% reversível através da eliminação de carboidratos refinados, perda de peso ectópico e jejum noturno. Se não tratada, a lipotoxicidade crônica desencadeia estresse oxidativo e ativação de células estreladas, evoluindo para Esteatoepatite (MASH), fibrose hepática e cirrose, onde a matriz extracelular cicatricial não pode mais ser completamente revertida.
8. Referências Bibliográficas e Literatura Científica
- Shulman, G. I. (2014). Ectopic fat in insulin resistance, dyslipidemia, and cardiometabolic disease. The New England Journal of Medicine, 371(12), 1137-1148. DOI: 10.1056/NEJMra1011035.
- Petersen, M. C., & Shulman, G. I. (2018). Mechanisms of insulin action and insulin resistance. Physiological Reviews, 98(4), 2133-2223. DOI: 10.1152/physrev.00063.2017.
- Samuel, V. T., & Shulman, G. I. (2016). The pathogenesis of insulin resistance: integrating signaling pathways and substrate flux. The Journal of Clinical Investigation, 126(1), 12-22. DOI: 10.1172/JCI77812.
- Perry, R. J., et al. (2016). Hepatic acetyl CoA, not long-chain acyl CoAs, drives the increased hepatic gluconeogenesis associated with systemic insulin resistance. Cell Metabolism, 22(5), 744-756. DOI: 10.1016/j.cmet.2015.09.006.
- Taylor, R. (2013). Banting Memorial Lecture 2012: Reversing the twin cycles of type 2 diabetes. Diabetic Medicine, 30(3), 267-275. DOI: 10.1111/dme.12039.
- Sutton, E. F., et al. (2018). Early time-restricted feeding improves insulin sensitivity, blood pressure, and oxidative stress even without weight loss in men with prediabetes. Cell Metabolism, 27(6), 1212-1221. DOI: 10.1016/j.cmet.2018.04.010.
- Singh, R., et al. (2009). Autophagy regulates lipid metabolism (lipophagy). Nature, 458(7242), 1131-1135. DOI: 10.1038/nature07976.
- San-Millán, I., & Brooks, G. A. (2018). Assessment of metabolic flexibility by means of measuring blood lactate, fat, and carbohydrate oxidation in high-level athletes and subjects with metabolic syndrome. Sports Medicine, 48(2), 467-479. DOI: 10.1007/s40279-017-0813-9.
Carregando comentários…