Endotoxemia Metabólica, Permeabilidade Intestinal e Disbiose: Como a Translocação de LPS Induz Resistência à Insulina, Esteatose Hepática (MASLD) e Inflamação Subclínica
Neste artigo
- 1. A Arquitetura da Barreira Intestinal e o Desmantelamento das Junções de Oclusão (ZO-1)
- 2. A Farmacocinética do Lipopolissacarídeo (LPS) e a Ligação aos Receptores TLR4
- 3. O Bloqueio Molecular da Sinalização Insulínica via NF-κB e JNK
- 4. O Eixo Intestino-Fígado e a Progressão da MASLD para MASH
- 5. Estratégias Terapêuticas Validadas: Modulação de Barreira e Ácidos Graxos de Cadeia Curta
- Perguntas Frequentes Técnicas (FAQ)
- Referências Bibliográficas Oficiais
A compreensão contemporânea das disfunções cardiometabólicas passou por uma mudança de paradigma fundamental na última década. Historicamente interpretada sob uma ótica puramente termodinâmica — restrita ao excesso calórico crônico e ao sedentarismo —, a etiologia da resistência à insulina, da obesidade visceral e da Doença Hepática Esteatótica Associada à Disfunção Metabólica (MASLD, antiga NAFLD) é hoje reconhecida como um fenômeno primariamente inflamatório de baixo grau. Na gênese dessa cascata insidiosa, a integridade da barreira epitelial do trato gastrointestinal atua como a primeira e mais determinante linha de defesa biológica do organismo. Quando a integridade dessa muralha celular é comprometida por padrões alimentares ultraprocessados, emulsificantes sintéticos, privação de fibras prebióticas e estresse oxidativo, fragmentos de bactérias gram-negativas comensais rompem o lúmen intestinal e ganham a circulação porta-hepática. Esse fenômeno, denominado cientificamente de endotoxemia metabólica, é desencadeado pela translocação do lipopolissacarídeo (LPS). Uma vez na corrente sanguínea, o LPS ativa receptores imunes inatos, desencadeia a fosforilação de fatores de transcrição pró-inflamatórios e bloqueia diretamente os substratos do receptor de insulina (IRS-1) nos hepatócitos, miócitos e adipócitos, estabelecendo um ciclo vicioso de disfunção mitocondrial e lipotoxicidade sistêmica.
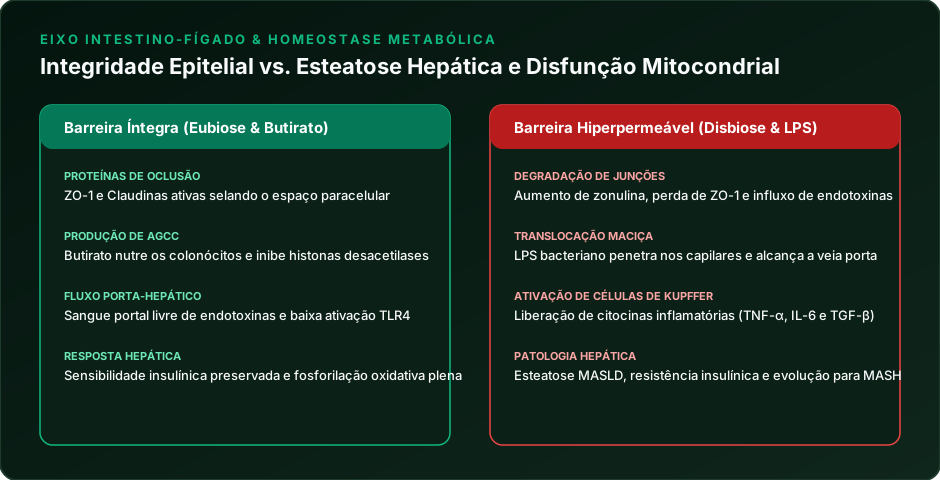
1. A Arquitetura da Barreira Intestinal e o Desmantelamento das Junções de Oclusão (ZO-1)
O epitélio intestinal humano cobre uma área estimada em mais de trinta metros quadrados, separando o meio externo — habitado por mais de trinta e oito trilhões de microrganismos — do ambiente estéril da circulação vascular. A manutenção dessa impermeabilidade seletiva depende de um complexo proteico altamente dinâmico localizado nos polos apicais dos enterócitos:
- As Proteínas Transmembranares: As ocludinas e a família das claudinas (com destaque para a claudina-1 e claudina-4) selam fisicamente o espaço intercelular, regulando a passagem de íons e água enquanto impedem a difusão paracelular de macromoléculas imunogênicas.
- A Proteína de Ancoragem Zona Ocludina-1 (ZO-1): A ZO-1 conecta o domínio citoplasmático das ocludinas ao citoesqueleto de actina intracelular. Sob condições fisiológicas saudáveis, a ZO-1 assegura a tensão mecânica ideal da barreira.
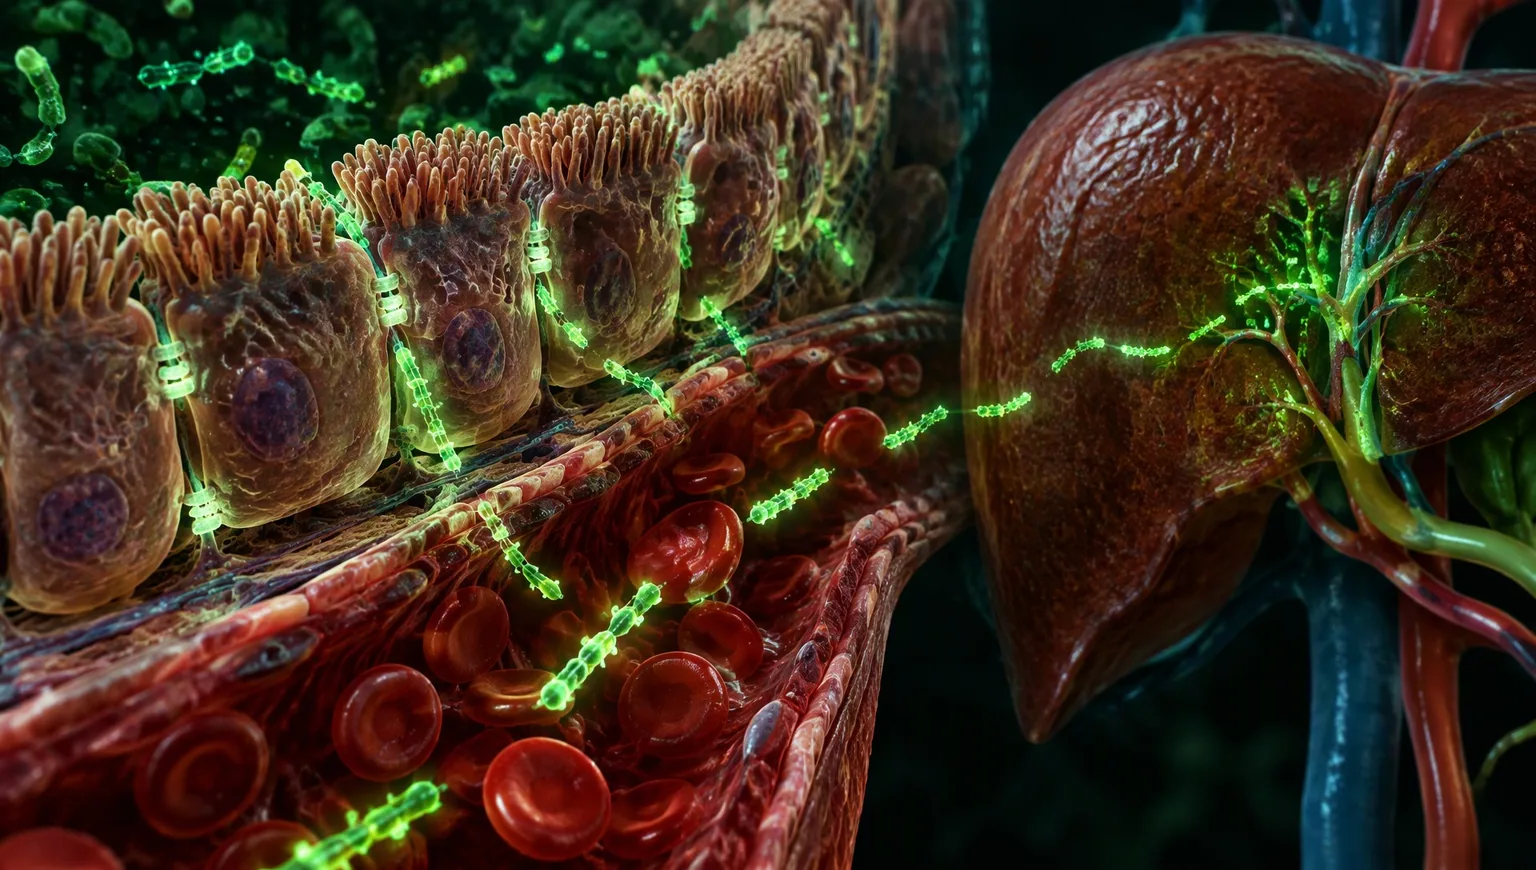
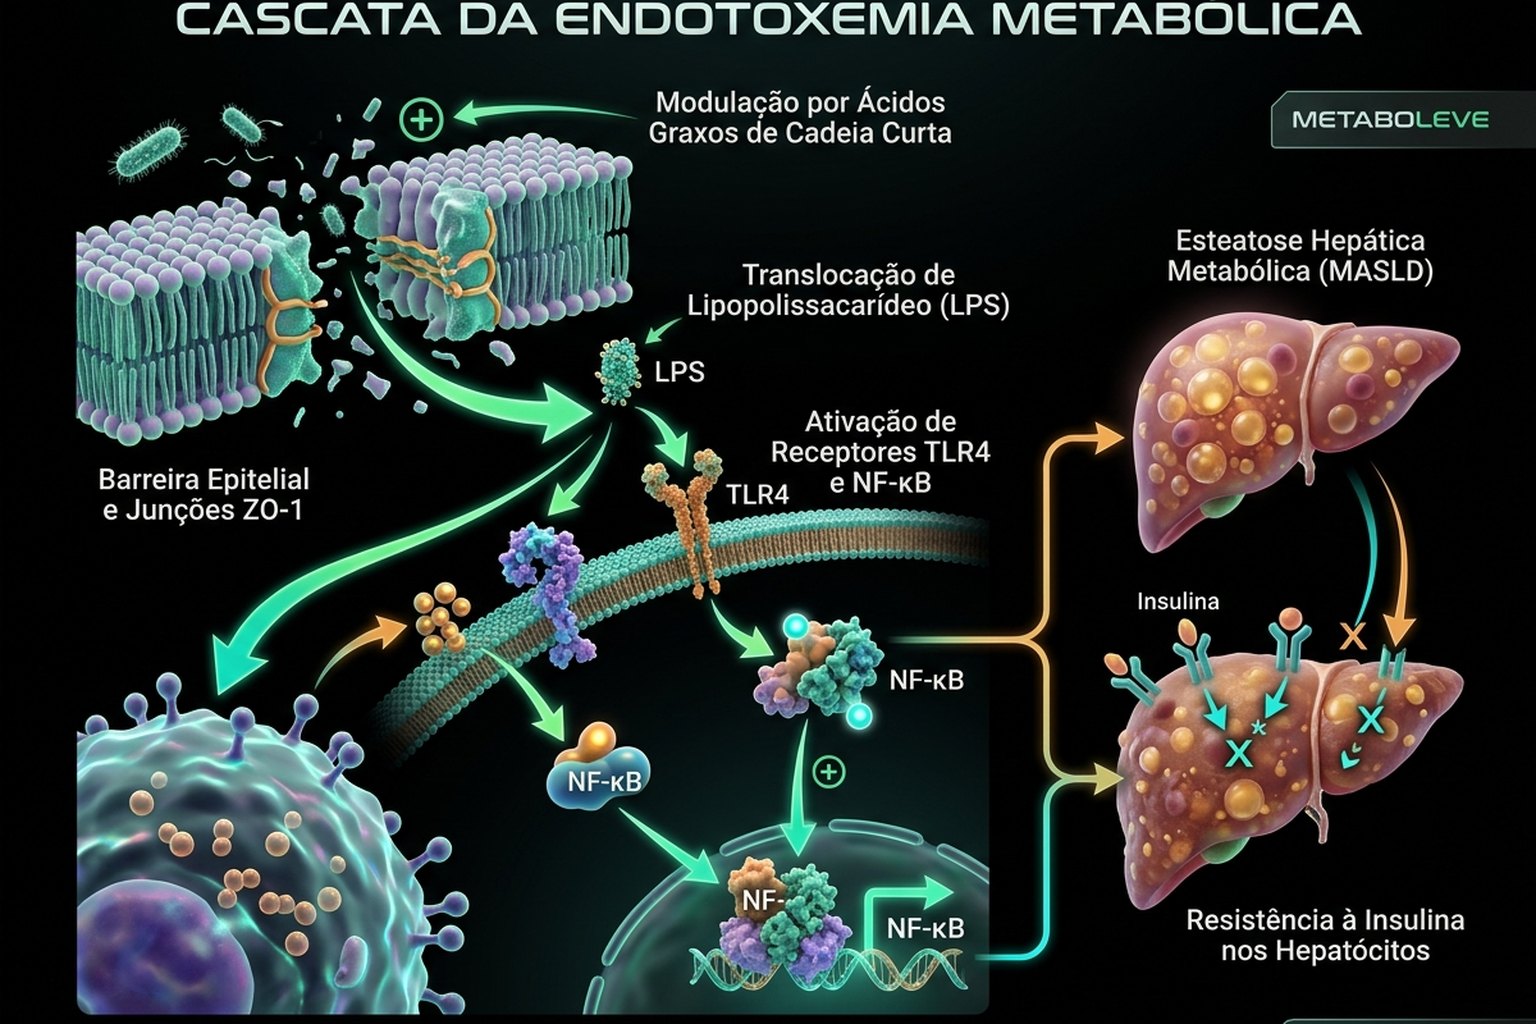
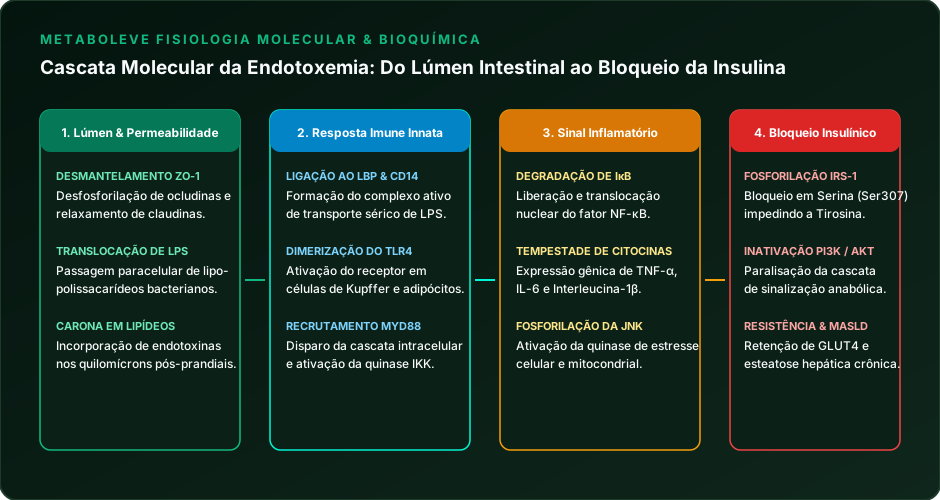
- Os Gatilhos de Ruptura Paracelular: O consumo continuado de dietas ricas em gorduras saturadas de cadeia longa combinadas a açúcares simples hiperativa a liberação da proteína zonulina e desencadeia a desfosforilação da ZO-1. O resultado é o relaxamento das junções oclusivas (leaky gut), permitindo que endotoxinas bacterianas de elevado peso molecular vazem desimpedidas para os capilares da lâmina própria.
2. A Farmacocinética do Lipopolissacarídeo (LPS) e a Ligação aos Receptores TLR4
O lipopolissacarídeo é o principal componente estrutural da membrana externa das bactérias gram-negativas do filo Pseudomonadota e de determinados bacteroides comensais. Quimicamente composto pelo lipídeo A (a fração tóxica hidrofóbica), um núcleo de oligossacarídeos e uma cadeia de antígeno O, o LPS possui alta afinidade por lipoproteínas ricas em triglicerídeos.
O Transporte via Quilomícrons
Durante a digestão lipídica, frações de LPS solúvel são incorporadas ativamente no interior dos quilomícrons recém-sintetizados pelos enterócitos, pegando "carona" na via de absorção fisiológica de gorduras. Esse mecanismo explica por que refeições hiperlipídicas ultraprocessadas induzem picos transitórios de endotoxemia mesmo em indivíduos sem lesões epiteliais macroscópicas.
A Cascata Imune nos Receptores TLR4 e Co-Receptor CD14
Ao alcançar os sinusoides hepáticos e o tecido adiposo visceral, o LPS liga-se à proteína carreadora LBP (LPS-Binding Protein). Esse complexo é transferido para o co-receptor CD14 presente na membrana de macrófagos teciduais (como as células de Kupffer hepáticas) e adipócitos, culminando na ativação do Receptor Toll-Like 4 (TLR4) e da proteína adaptadora MD-2. A dimerização do TLR4 recruta a cascata de sinalização intracelular dependente de MyD88, ativando as quinases IKK (IκB Kinase).
3. O Bloqueio Molecular da Sinalização Insulínica via NF-κB e JNK
A translocação de LPS não se limita a disparar uma resposta imunológica clássica; ela interfere cirurgicamente nas vias bioquímicas de fosforilação da insulina, deflagrando o quadro de resistência insulínica sistêmica:
- Translocação Nuclear do NF-κB: A fosforilação e degradação proteassomal da proteína inibidora IκB libera o fator de transcrição NF-κB para o núcleo celular. O NF-κB estimula a transcrição maciça de citocinas inflamatórias, incluindo Fator de Necrose Tumoral Alfa (TNF-α), Interleucina-6 (IL-6) e Interleucina-1 Beta (IL-1β).
- Ativação da Quinase JNK e Fosforilação Inibitória do IRS-1: Paralelamente, o estresse inflamatório induzido por LPS ativa a quinase c-Jun N-terminal (JNK). A JNK fosforila diretamente o Substrato do Receptor de Insulina 1 (IRS-1) em resíduos de Serina (como Ser307), em vez de permitir a fosforilação fisiológica em Tirosina.
- Desativação da Via PI3K/Akt e Translocação do GLUT4: Com o IRS-1 bloqueado na serina, a enzima Fosfoinositídeo 3-Quinase (PI3K) não é recrutada e a quinase Akt/PKB permanece inativa. Sem a fosforilação da Akt, a translocação das vesículas de transporte de glicose GLUT4 para a membrana dos miócitos é severamente inibida, provocando hiperglicemia pós-prandial compensada por hiperinsulinemia reflexa (elevação do HOMA-IR).
4. O Eixo Intestino-Fígado e a Progressão da MASLD para MASH
O fígado recebe aproximadamente 75% de seu suprimento sanguíneo a partir da veia porta, tornando-se o órgão mais vulnerável ao influxo tóxico de LPS:
- Células de Kupffer Hiperativadas: Os macrófagos residentes hepáticos capturam o LPS via TLR4 e liberam TGF-β e espécies reativas de oxigênio (ROS), estressando os hepatócitos adjacentes.
- Disfunção Mitocondrial Hepática: A sobrecarga de ácidos graxos livres associada à sinalização pró-inflamatória desacopla a fosforilação oxidativa mitocondrial, inibindo a beta-oxidação hepática e estimulando a lipogênese de novo (DNL). O excesso de triglicerídeos deposita-se na forma de gotículas lipídicas intracelulares, consolidando a Esteatose Hepática Associada à Disfunção Metabólica (MASLD).
- Transição para MASH e Fibrose: Sob agressão inflamatória persistente mediada por citocinas e LPS, as células estreladas hepáticas (HSCs) diferenciam-se em miofibroblastos contráteis, secretando colágeno tipo I e iniciando a fibrogenese cicatricial (esteato-hepatite - MASH), com elevação progressiva de enzimas hepáticas (ALT/AST) e do escore FIB-4.
5. Estratégias Terapêuticas Validadas: Modulação de Barreira e Ácidos Graxos de Cadeia Curta
A restauração da sensibilidade à insulina e a regressão da esteatose hepática exigem estancar o vazamento proximal de endotoxinas através da modulação do microbioma intestinal:
- Produção de Butirato via Fermentação de Fibras Solúveis: Bactérias comensais produtoras de ácidos graxos de cadeia curta (AGCC) — como Faecalibacterium prausnitzii e Roseburia hominis — fermentam fibras prebióticas (inulina, amido resistente e pectina), gerando butirato, acetato e propionato. O butirato atua como a fonte primária de energia para os colonócitos, estimula a síntese de transcritos de ZO-1 e claudinas e inibe a enzima histona desacetilase (HDAC), exercendo potente efeito anti-inflamatório intrínseco.
- Suplementação Estratégica de L-Glutamina e Polifenóis: A L-glutamina serve como substrato energético obrigatório para os enterócitos do intestino delgado, acelerando a renovação e selagem da mucosa. Polifenóis bioativos (como quercetina, berberina e curcumina fosfolipídica) atenuam a sinalização do TLR4 e reduzem a expressão de zonulina.
- Otimização do Perfil Lipídico da Dieta: A substituição de gorduras ultraprocessadas e óleos vegetais refinados de alto teor ômega-6 por ácidos graxos monoinsaturados (azeite de oliva extravirgem rico em hidroxitirosol) e poli-insaturados ômega-3 (EPA/DHA) reduz a incorporação de LPS nos quilomícrons e restaura a integridade da membrana celular.
Perguntas Frequentes Técnicas (FAQ)
1. O que é endotoxemia metabólica e como ela se diferencia da sepse bacteriana clássica?
A endotoxemia metabólica consiste em uma elevação crônica e subclínica dos níveis plasmáticos de lipopolissacarídeo (LPS) bacteriano (geralmente entre 1 e 2 vezes acima dos valores basais fisiológicos), resultante do aumento da permeabilidade intestinal e de dietas hiperlipídicas inflamatórias. Diferente da sepse — que é uma infecção sistêmica aguda e grave com choque circulatório e colapso hemodinâmico —, a endotoxemia metabólica não gera febre imediata, mas desencadeia uma inflamação crônica e silenciosa nos tecidos metabólicos, conduzindo à resistência à insulina e MASLD ao longo de anos.
2. De que forma o LPS bloqueia a ação biológica da insulina no fígado e nos músculos?
O LPS liga-se ao complexo receptor TLR4/CD14 nos macrófagos e células teciduais, ativando as vias de sinalização MyD88, NF-κB e a quinase de estresse JNK. A JNK fosforila o Substrato do Receptor de Insulina 1 (IRS-1) em resíduos inibitórios de serina, impedindo a fosforilação fisiológica em tirosina. Isso paralisa a cascata intracelular da enzima PI3K/Akt e impede que os transportadores de glicose GLUT4 migrem para a membrana celular, resultando em menor captação de glicose e hiperglicemia.
3. Qual o papel das junções de oclusão (Tight Junctions) e da proteína ZO-1 na saúde intestinal?
As junções de oclusão são complexos proteicos transmembranares formados por ocludinas e claudinas, ancorados ao citoesqueleto celular pela proteína Zona Ocludina-1 (ZO-1). Elas funcionam como verdadeiros selos mecânicos entre enterócitos vizinhos, controlando rigorosamente o transporte paracelular. Quando a ZO-1 é desfosforilada ou a produção de zonulina aumenta, as junções se abrem, permitindo que toxinas, antígenos alimentares e fragmentos de LPS transloquem para os capilares sanguíneos.
4. Como a disbiose intestinal favorece o surgimento e a progressão da MASLD (esteatose hepática)?
A disbiose reduz bactérias benéficas protetoras da barreira (produtoras de butirato) e expande espécies gram-negativas ricas em LPS. O excesso de endotoxinas atinge o fígado pela veia porta e hiperativa as células de Kupffer via TLR4, desencadeando a liberação de citocinas inflamatórias (TNF-α e IL-6) e espécies reativas de oxigênio. Esse ambiente inflamatório prejudica a função mitocondrial dos hepatócitos, inibe a oxidação de gorduras e acelera a lipogênese de novo, acumulando gordura no tecido hepático e impulsionando a fibrose.
5. Quais intervenções nutricionais possuem maior respaldo científico para reparar a barreira epitelial intestinal?
As condutas com maior nível de evidência clínica incluem: ingestão de 30 a 45 gramas diárias de fibras prebióticas fermentáveis (para estimular a síntese de butirato pelos colonócitos); suplementação de L-glutamina (substrato trófico para enterócitos); emprego de polifenóis bioativos (como quercetina e berberina para inibir a ativação de TLR4 e zonulina); e a substituição de gorduras saturadas ultraprocessadas por ácidos graxos monoinsaturados (azeite extravirgem) e ômega-3 (EPA/DHA).
Referências Bibliográficas Oficiais
- 1. Cani, P. D., Amar, J., Iglesias, M. A., et al. (2007). Metabolic endotoxemia initiates obesity and insulin resistance. Diabetes, 56(7), 1761-1772. Disponível em: https://pubmed.ncbi.nlm.nih.gov/17456850/
- 2. Tilg, H., & Moschen, A. R. (2015). Microbiota and diabetes: an evolving relationship. Gut, 63(9), 1513-1521. Disponível em: https://pubmed.ncbi.nlm.nih.gov/24833634/
- 3. Fasano, A. (2020). All disease begins in the (leaky) gut: role of zonulin-mediated gut permeability in the pathogenesis of chronic inflammatory diseases. Physiological Reviews, 100(1), 441-485. Disponível em: https://pubmed.ncbi.nlm.nih.gov/31670977/
- 4. Rinella, M. E., Lazarus, J. V., Ratziu, V., et al. (2023). A multisociety Delphi consensus statement on new fatty liver disease nomenclature (MASLD). Journal of Hepatology, 79(6), 1542-1556. Disponível em: https://pubmed.ncbi.nlm.nih.gov/37364790/
- 5. Tilg, H., Adolph, T. E., & Trauner, M. (2021). Gut-liver axis: Pathophysiological concepts and clinical implications. Cell Metabolism, 34(11), 1700-1718. Disponível em: https://pubmed.ncbi.nlm.nih.gov/34731655/
Leitura complementar: Para entender a etapa anterior à sinalização por LPS, leia sobre butirato, zonulina e integridade da barreira intestinal.
Carregando comentários…