Glicação Não-Enzimática e Produtos Finais de Glicação Avançada (AGEs) em 2026: Da Reação de Maillard Endógena ao Receptor RAGE, Rigidez Vascular e Intervenções Antiglicantes
Neste artigo
- 1. A Cinética Molecular da Reação de Maillard Endógena: De Schiff a Amadori
- 2. As Duas Vias de Dano Tecidual: Reticulação Mecânica vs. Sinalização RAGE
- 3. Matriz de Intervenções Antiglicantes Baseadas em Evidências
- 4. Além da Hemoglobina Glicada: Novos Biomarcadores de Vigilância Metabólica
- 5. FAQ Clínico: Perguntas Frequentes sobre Glicação e AGEs
- 6. Referências Bibliográficas e Literatura Científica
A compreensão tradicional do metabolismo dos carboidratos limitou-se, durante grande parte do século XX, ao estudo bioenergético da produção de adenosina trifosfato (ATP) e aos picos agudos de insulinemia pós-prandial. Contudo, nas últimas duas décadas, a pesquisa em biogerontologia e bioquímica molecular descortinou uma via paralela silenciosa e devastadora de envelhecimento tecidual: a glicação não-enzimática de proteínas e lipídios. Ao contrário da glicosilação biológica — um processo enzimático altamente coordenado e regulado pelo complexo de Golgi para a síntese estrutural de receptores celulares —, a glicação é uma reação química puramente estocástica, espontânea e dependente do gradiente térmico e da concentração de monossacarídeos livres no plasma e no fluido intersticial. Conhecida na ciência dos alimentos como Reação de Maillard, essa cascata bioquímica ocorre ininterruptamente no interior do organismo humano, culminando na formação irreversível de Produtos Finais de Glicação Avançada (Advanced Glycation End-Products - AGEs).
Longe de ser uma mera curiosidade laboratorial associada à mensuração da hemoglobina glicada (HbA1c) em pacientes diabéticos, o acúmulo sistêmico de AGEs representa um dos principais motores do endurecimento arterial, da perda de elasticidade pulmonar, da nefropatia glomerular, do declínio cognitivo e da senescência cutânea. Quando depositados na matriz extracelular ou ao interagirem com seu receptor de sinalização transmembrana específico — o Receptor para AGEs (RAGE) —, esses complexos desencadeiam tempestades contínuas de estresse oxidativo mediadas pela enzima NADPH oxidase e pela translocação sustentada do fator nuclear kappa B (NF-kB). O presente artigo analisa detalhadamente a cinética molecular da formação dos AGEs, desmistifica por que a HbA1c é apenas um marcador reflexo tardio e apresenta o arsenal contemporâneo de intervenções fisiológicas e nutricionais capazes de bloquear a propagação dicarbonílica e preservar a complacência elástica dos tecidos.
1. A Cinética Molecular da Reação de Maillard Endógena: De Schiff a Amadori
A cascata da glicação não-enzimática desenvolve-se ao longo de semanas e meses, transitando por três estágios termodinâmicos distintos que variam de equilíbrios químicos reversíveis até reticulações covalentes permanentes:
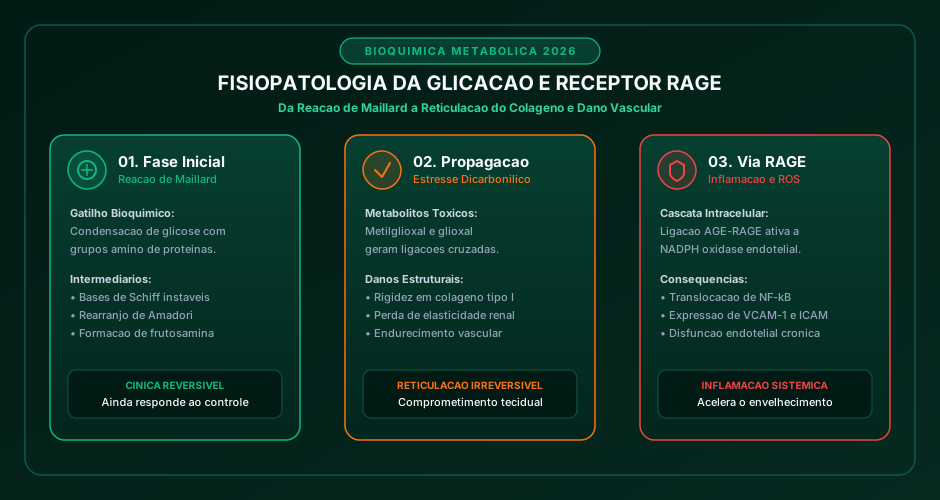
1.1 Estágio Inicial: Formação das Bases de Schiff
O gatilho bioquímico primário ocorre quando o grupo carbonila eletrofílico de um açúcar redutor (como a glicose, a frutose ou a ribose) reage com o grupo amino livre desprotonado de resíduos de aminoácidos — com destaque quase absoluto para as cadeias laterais de lisina e arginina presentes em proteínas de longa vida média. Essa interação de adição nucleofílica forma uma molécula intermediária termodinamicamente instável denominada Base de Schiff (aldimina).
Essa etapa inicial é bifásica e rápida, ocorrendo em questão de horas após elevações da glicemia pós-prandial. Por ser uma reação de equilíbrio químico simples, ela é plenamente reversível: se a concentração de glicose plasmática retornar prontamente aos patamares basais (sub-90 mg/dL), a Base de Schiff hidrolisa-se espontaneamente, regenerando a proteína nativa sem lesões estruturais permanentes.
1.2 Estágio Intermediário: Rearranjo de Amadori e Frutosaminas
Se o estado de hiperglicemia luminal ou intersticial persistir por dias, a Base de Schiff sofre uma reorganização intramolecular espontânea denominada Rearranjo de Amadori, convertendo-se em uma cetoamina estável conhecida como Produto de Amadori. O exemplo clínico mais difundido desse estágio é a própria hemoglobina glicada (HbA1c), formada pela ligação da glicose ao resíduo de valina N-terminal da cadeia beta da hemoglobina no interior dos eritrócitos.
No compartimento plasmático extracelular, os produtos de Amadori associados à albumina e a outras proteínas circulantes recebem a denominação genérica de frutosaminas. Embora o rearranjo de Amadori seja cineticamente mais lento para reverter do que a Base de Schiff, ele ainda não configura uma ligação covalente cruzada definitiva. O tempo de meia-vida da frutosamina no sangue é de aproximadamente 14 a 21 dias (acompanhando o turnover da albumina sérica), o que a torna um marcador clínico de controle glicêmico de curto prazo infinitamente mais dinâmico do que a HbA1c trimestral.
1.3 Estágio Avançado: O Estresse Dicarbonílico e a Síntese Irreversível de AGEs
O ponto sem retorno da glicação ocorre quando os produtos de Amadori sofrem clivagens oxidativas e não-oxidativas complexas (envolvendo fragmentação de retro-aldol e oxidação de Wolff), gerando intermediários dicarbonílicos altamente reativos: o metilglioxal (MGO), o glioxal e a 3-desoxiglicosona (3-DG).
Essas dicarbonilas são espécies químicas extremamente tóxicas, com reatividade eletrofílica até 20.000 vezes superior à da própria glicose. Ao colidirem com outras proteínas adjacentes, as dicarbonilas estabelecem pontes cruzadas covalentes permanentes (cross-links), formando estruturas heterocíclicas aromáticas estáveis como a N-carboximetillisina (CML), a pentosidina e a glicosil-bis-lisina. Uma vez formado o AGE maduro, a modificação estrutural da proteína é definitiva: a ligação resiste à proteólise enzimática comum e perdura até a destruição física completa daquele tecido.
2. As Duas Vias de Dano Tecidual: Reticulação Mecânica vs. Sinalização RAGE
A patologia celular induzida pelos AGEs manifesta-se através de dois mecanismos fisiopatológicos paralelos e sinérgicos:
Via Mecânica: Reticulação Estrutural da Matriz Extracelular
Proteínas teciduais de renovação extremamente lenta — como o colágeno tipo I e tipo III, a elastina das grandes artérias elásticas e a cristalina do cristalino ocular — são alvos preferenciais da glicação cumulativa. Em condições de juventude e homeostase metabólica, as fibras de colágeno deslizam livremente umas sobre as outras, conferindo flexibilidade aos tecidos e complacência aos vasos sanguíneos durante a ejeção sistólica ventricular.
Com a formação progressiva de pontes cruzadas de AGEs entre as fibrilas de colágeno, a matriz perde sua capacidade de deslizamento mecânico:
- Rigidez Arterial e Hipertensão Sistólica Isolada: As artérias aorta e carótidas perdem a capacidade de amortecimento elástico (efeito Windkessel). O pulso de pressão viaja mais rápido para a periferia e retorna precocemente ao coração durante a sístole, elevando a pós-carga ventricular esquerda e causando hipertrofia miocárdica.
- Nefropatia e Esclerose Glomerular: Na membrana basal glomerular dos rins, a reticulação do colágeno IV por AGEs oblitera as fenestrações podocitárias, gerando hiperfiltração mecânica inicial seguida por perda progressiva da barreira de carga elétrica e microalbuminúria.
Via Biológica: O Eixo AGE-RAGE e a Tempestade Inflamatória
O segundo mecanismo decorre da ativação do RAGE, um receptor pertencente à superfamília das imunoglobulinas expresso na membrana de células endoteliais, macrófagos, células musculares lisas vasculares e neurônios. A ligação de moléculas de AGE ao ectodomínio do RAGE desencadeia uma cascata de transdução intracelular patológica:
- Ativação da NADPH Oxidase: A interação receptor-ligante estimula agudamente o complexo enzimático da NADPH oxidase membranar, gerando um afluxo maciço de ânions superóxido (O2-) no citosol celular.
- Depleção de Óxido Nítrico (NO): Os radicais livres reagem instantaneamente com o óxido nítrico endotelial bioativo, gerando peroxinitrito (ONOO-) — uma espécie citotóxica que desacopla a enzima eNOS e abole a vasodilatação dependente do endotélio.
- Translocação do NF-kB: O estresse oxidativo fosforila o inibidor IκB, liberando a translocação nuclear do fator de transcrição NF-kB. Este, por sua vez, aciona a transcrição coordenada de citocinas inflamatórias (TNF-alfa, IL-1beta, IL-6) e moléculas de adesão leucocitária (VCAM-1 e ICAM-1), recrutando monócitos para o espaço subendotelial e acelerando a aterogênese mesmo na ausência de níveis extremos de colesterol.
- Circuito de Auto-Amplificação: Crucialmente, o gene que codifica o próprio receptor RAGE possui sítios promotores ativados pelo NF-kB. Assim, a ligação de AGEs aumenta a síntese de novos receptores RAGE na membrana, criando um ciclo vicioso de inflamação estéril perpétua.
3. Matriz de Intervenções Antiglicantes Baseadas em Evidências
O combate terapêutico aos danos da glicação exige uma abordagem em múltiplas frentes, atuando desde a inibição da reação primária até o bloqueio farmacológico do estresse dicarbonílico e a ativação enzimática das vias de desintoxicação endógena.
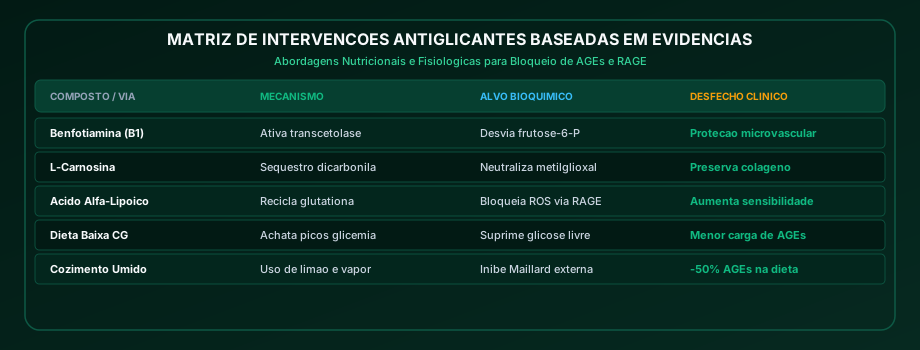
A matriz operacional de compostos e estratégias clínicas consolidadas pela literatura divide-se em quatro grupos de intervenção:
3.1 Benfotiamina: Ativação da Transcetolase e Desvio da Frutose-6-Fosfato
A tiamina tradicional (vitamina B1 hidrossolúvel) possui biodisponibilidade celular limitada. A Benfotiamina, um derivado lipofílico sintético da tiamina, atravessa com facilidade as membranas celulares e eleva as concentrações intracelulares de pirofosfato de tiamina em até dez vezes em comparação à tiamina oral comum.
O pirofosfato de tiamina atua como cofator enzimático essencial da transcetolase, uma enzima da via das pentoses-fosfato. Ao hiperativar a transcetolase, a benfotiamina desvia os intermediários metabólicos acumulados da glicólise excessiva (especificamente a frutose-6-fosfato e o gliceraldeído-3-fosfato) em direção à síntese de ribose-5-fosfato e NADPH. Esse desvio metabólico esvazia a rota colateral que originaria o metilglioxal, bloqueando na raiz a formação de AGEs intracelulares em células endoteliais e renais, conforme demonstrado nos trabalhos clássicos de Brownlee e colaboradores.
3.2 L-Carnosina: O "Scavenger" Sacrificial de Dicarbonilas
A Carnosina (beta-alanil-L-histidina) é um dipeptídeo endógeno encontrado em altíssimas concentrações nos tecidos de contração rápida e no tecido cerebral. Além de suas propriedades de tamponamento de prótons musculares, a carnosina atua como uma molécula sacrificial: seu grupo amino terminal possui afinidade eletrostática preferencial por dicarbonilas tóxicas como o metilglioxal e o malondialdeído.
Ao colidir com essas moléculas, a carnosina sofre glicação em seu próprio esqueleto peptídico, gerando carnosina-adutos inofensivos que são rapidamente filtrados pelos rins e excretados na urina, poupando o colágeno tecidual e os vasos sanguíneos da reticulação permanente.
3.3 Modulação Dietética dos AGEs Exógenos
Estudos metabólicos revelam que cerca de 10% a 30% dos AGEs circulantes no organismo não são formados internamente, mas ingeridos de forma exógena através da dieta ocidental hiperprocessada. A cocção de proteínas e gorduras animais sob temperaturas extremamente secas e elevadas (grelhar na brasa, fritar por imersão, tostar ou assar até a caramelização escura) gera concentrações astronômicas de AGEs dietéticos (dAGEs).
A transição culinária para métodos de cocção úmida sob temperaturas brandas (cozimento a vapor, ensopados, cozimento lento em baixas temperaturas) associada à adição de meios ácidos (como marinadas com suco de limão ou vinagre de maçã antes do preparo) pode reduzir em mais de 50% a carga de AGEs ingeridos, diminuindo imediatamente a concentração sérica de marcadores inflamatórios endoteliais.
4. Além da Hemoglobina Glicada: Novos Biomarcadores de Vigilância Metabólica
Durante décadas, o parâmetro quase exclusivo adotado pela prática ambulatorial para avaliar a glicação foi a fração de hemoglobina glicada (HbA1c). No entanto, o paradigma metabólico contemporâneo reconhece limitações biológicas estruturais nesse exame:
- Dependência do Turnover Eritrocitário: A HbA1c depende da vida útil média dos glóbulos vermelhos (aproximadamente 120 dias). Indivíduos com hemoglobinopatias, deficiência de ferro, hemólise subclínica ou esplenomegalia apresentam resultados de HbA1c artificialmente baixos ou elevados, camuflando picos de glicação real.
- Insensibilidade à Variabilidade Glicêmica Pós-Prandial: Um paciente que oscila violentamente entre 50 mg/dL e 220 mg/dL todos os dias pode apresentar uma HbA1c idêntica (por exemplo, 5,6%) à de outro indivíduo que mantém sua glicemia estavelmente flutuando entre 80 mg/dL e 105 mg/dL. Contudo, o primeiro paciente gera uma quantidade imensamente superior de Base de Schiff e estresse dicarbonílico a cada pico pós-prandial.
Para uma estratificação de risco fidedigna, recomenda-se a integração de marcadores complementares:
- Frutosamina Sérica: Reflete a glicação da albumina nas últimas 2 a 3 semanas, captando variações agudas do padrão nutricional;
- 1,5-Anidroglucitol (1,5-AG): Biomarcador sensível à excreção renal de glicose, permitindo mensurar a frequência e a amplitude de excursões glicêmicas que ultrapassam o limiar tubular renal (> 160 mg/dL a 180 mg/dL);
- Velocidade de Onda de Pulso (VOP / PWV): O exame de referência não invasivo para mensurar clinicamente a rigidez arterial decorrente da reticulação do colágeno por AGEs nas artérias centrais.
5. FAQ Clínico: Perguntas Frequentes sobre Glicação e AGEs
Por que a frutose é considerada mais perigosa para a glicação do que a glicose?
Embora a glicose seja o açúcar mais abundante no sangue, a frutose possui uma conformação espacial que favorece a exposição de seu grupo carbonila em solução aquosa. Estudos de cinética enzimática demonstram que a taxa de glicação não-enzimática da frutose é de 7 a 10 vezes mais rápida do que a da glicose, gerando intermediários dicarbonílicos tóxicos e AGEs em velocidades drasticamente superiores.
O jejum intermitente ajuda a diminuir os níveis de AGEs no corpo?
Sim. Períodos regulares de abstinência calórica forçam o organismo a manter níveis basais baixos de insulinemia e glicemia, interrompendo a entrada de novos substratos na via de Maillard. Adicionalmente, o estado de jejum ativa a autofagia celular mediada pela AMPK, permitindo que macrófagos e células endoteliais fagocitem e degradem receptores RAGE saturados e organelas oxidadas.
É possível reverter o colágeno que já sofreu reticulação por AGEs?
Atualmente, as ligações cruzadas maduras de AGEs já formadas no colágeno denso são extremamente resistentes à quebra fisiológica. A medicina concentra-se em três vias: impedir a formação de novas pontes através do controle glicêmico estrito e uso de agentes antiglicantes (como benfotiamina e carnosina), bloquear a sinalização inflamatória do receptor RAGE, e estimular a renovação fisiológica gradual das fibras de colágeno via estímulo de fibroblastos saudáveis.
Quais exames de imagem conseguem flagrar o impacto da glicação nos vasos sanguíneos?
A avaliação clínica mais consolidada é a medição da Velocidade da Onda de Pulso Carotídeo-Femoral (VOP). Quanto mais enrijecida pela reticulação de AGEs estiver a aorta, mais rápido a onda de pulso viaja pela parede arterial. Valores de VOP acima de 10 m/s configuram dano vascular estabelecido e elevado risco de eventos cardiovasculares adversos maiores.
6. Referências Bibliográficas e Literatura Científica
- Brownlee, Michael. Biochemistry and molecular cell biology of diabetic complications. Nature, Vol. 414, 2001, pp. 813-820.
- Goldin, Alison et al. Advanced Glycation End Products: Sparking the Development of Diabetic Vascular Injury. Circulation, Vol. 114, 2006, pp. 597-605.
- Vlassara, Helen; Uribarri, Jaime. Advanced Glycation End Products (AGE) and Diabetes: Cause, Effect, or Both? Current Diabetes Reports, Vol. 14, 2014, Art. 453.
- Schmidt, Ann Marie et al. The multiligand receptor RAGE as a progression factor amplifying intestinal and systemic inflammation. Journal of Clinical Investigation, Vol. 108, 2001, pp. 949-955.
- Uribarri, Jaime et al. Advanced Glycation End Products in Foods and a Practical Guide to Their Reduction in the Diet. Journal of the American Dietetic Association, Vol. 110, 2010, pp. 911-916.
Carregando comentários…