Resistência à Insulina Cerebral e Diabetes Tipo 3 em 2026: Enzima Degradadora de Insulina (IDE), Placas Beta-Amiloide e Resgate Bioenergético
Neste artigo
- 1. A Sinalização de Insulina no Cérebro: Da Neuroplasticidade à Resistência
- 2. A Competição Cinética da IDE: Por que o Excesso de Insulina Impede a Limpeza de Amiloide
- 3. Confronto Diagnóstico e Clínico: Diabetes Tipo 2 vs. Diabetes Tipo 3
- 4. O Resgate Bioenergético Neuronal: Por que os Corpos Cetônicos Bypassam o Bloqueio
- 5. Estratégias Terapêuticas de Prevenção e Remissão do Diabetes Tipo 3 em 2026
- Perguntas Frequentes (FAQ)
- Referências e Fontes Oficiais
Durante mais de um século desde a descrição anatomopatológica seminal de Alois Alzheimer em 1906, a medicina convencional tratou as demências neurodegenerativas sob uma perspectiva histológica quase exclusiva: a hipótese da cascata amiloide. Segundo esse modelo linear clássico, a doença de Alzheimer seria o produto inevitável do acúmulo primário e espontâneo de placas senis de peptídeo beta-amiloide e emaranhados neurofibrilares de proteína Tau hiperfosforilada no córtex cerebral.
Contudo, os avanços na neuroendocrinologia molecular e na neuroimagem funcional por tomografia por emissão de pósitrons (FDG-PET) em 2026 consolidaram uma revolução diagnóstica e terapêutica: a identificação do Diabetes Tipo 3. Longe de ser uma afecção puramente neurológica idiopática, as demências mais prevalentes representam, em sua gênese fisiopatológica fundamental, uma desordem neuroendócrina de hipometabolismo energético provocada pela falência progressiva da sinalização de insulina no Sistema Nervoso Central (SNC).
Conforme evidenciado em revisões seminais indexadas no PubMed Central sobre o papel do Diabetes Tipo 3 e implicações no Alzheimer e estudos contemporâneos sobre o vínculo entre resistência à insulina e declínio cognitivo no PubMed Central, o cérebro humano, que consome cerca de 20% de toda a energia corporal apesar de representar apenas 2% da massa física, depende estritamente da insulina para regular a neuroplasticidade, a sobrevivência mitocondrial e a depuração de resíduos celulares. Quando o receptor de insulina neuronal torna-se refratário, desencadeia-se uma tempestade metabólica perfeita que paralisa a depuração proteica e culmina no colapso sináptico.
1. A Sinalização de Insulina no Cérebro: Da Neuroplasticidade à Resistência
Durante décadas, prevaleceu na fisiologia médica o equívoco de que o encéfalo seria um órgão inteiramente "insulino-independente", dado que a entrada massiva de glicose através das células endoteliais da barreira hematoencefálica (BHE) e dos astrócitos ocorre primariamente por difusão facilitada via transportadores GLUT1 e GLUT3.
Todavia, a moderna neurobiologia provou que, embora a captação basal não dependa exclusivamente de insulina, os receptores de insulina (IR) encontram-se densamente expressos em regiões de altíssima exigência computacional e mnêmica: o hipocampo (CA1, CA3 e giro denteado), o córtex entorrinal, o córtex pré-frontal e o bulbo olfatório.
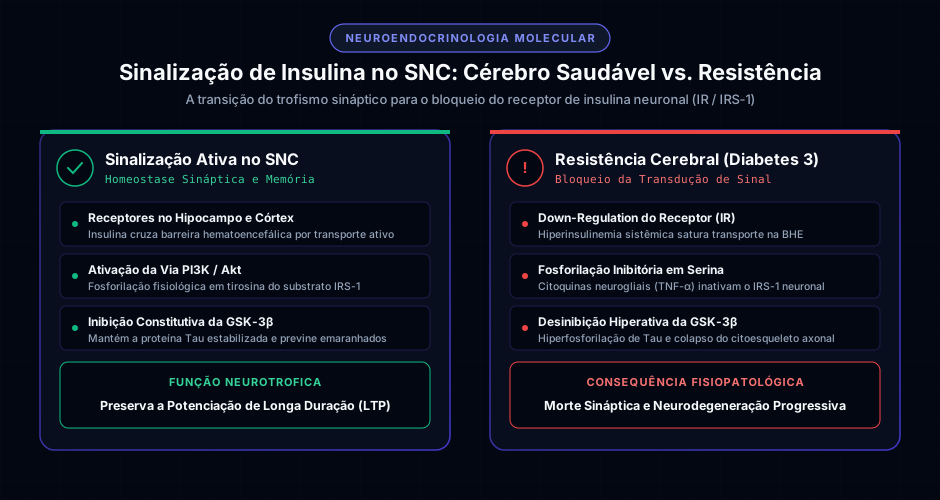
1.1 A Cascata Neurotrófica Fisiológica (IR / IRS-1 / PI3K / Akt)
Em um cérebro metabolicamente hígido, a insulina plasmática atravessa a barreira hematoencefálica por meio de um sistema de transporte carreador saturável mediado por receptor e conecta-se aos seus sítios neuronais:
- Fosforilação em Tirosina: A ligação da insulina promove a autofosforilação do receptor IR e o recrutamento do Substrato do Receptor de Insulina 1 (IRS-1) em resíduos fisiológicos de tirosina (Tyr612 e Tyr632).
- Ativação da Fosfoinositídeo 3-Quinase (PI3K): A via desencadeia a fosforilação da proteína quinase B (Akt/PKB).
- Inibição Constitutiva da GSK-3β: A Akt ativada fosforila a enzima Glicogênio Sintase Quinase 3 beta (GSK-3β) em seu resíduo inibitório Serina 9, mantendo essa quinase silenciada. Essa inibição é crucial, pois a GSK-3β é a principal enzima responsável por hiperfosforilar a proteína Tau. Quando a insulina atua com vigor, os microtúbulos neuronais mantêm sua integridade citoesquelética e o transporte axonal de vesículas neurotransmissoras opera sem interrupções.
- Potenciação de Longa Duração (LTP): A sinalização de insulina estimula a translocação de receptores glutamatérgicos AMPA e NMDA para a membrana pós-sináptica, sustentando a Potenciação de Longa Duração (LTP), que é o alicerce biológico molecular da consolidação de novas memórias.
1.2 O Bloqueio da Sinalização: A Gênese do Diabetes Tipo 3
Quando o organismo é submetido a décadas de hiperinsulinemia compensatória decorrente de dietas ricas em carboidratos refinados, sedentarismo e esteatose hepática, o ambiente cerebral sofre duas agressões sinérgicas:
- Saturação e Down-Regulation na Barreira: Os transportadores de insulina na microcirculação cerebral sofrem dessensibilização por excesso de ligante, reduzindo o influxo relativo de insulina para o parênquima nervoso (hipoinsulinemia cerebral relativa paradoxal em meio à hiperinsulinemia sistêmica).
- Fosforilação Patológica em Serina do IRS-1: A neuroinflamação de baixo grau — mediada por astrócitos reativos e micróglia ativada liberando TNF-α e interleucina-1 beta (IL-1β) — recruta quinases inflamatórias como a JNK (c-Jun N-terminal kinase) e a IKK. Essas quinases fosforilam o IRS-1 em resíduos anômalos de serina (Ser307 e Ser616), desligando o acoplamento do receptor de insulina. O neurônio torna-se metabolicamente surdo à insulina.
2. A Competição Cinética da IDE: Por que o Excesso de Insulina Impede a Limpeza de Amiloide
No coração da convergência entre o diabetes e a neuropatologia do Alzheimer reside uma metaloprotease de zinco denominada Enzima Degradadora de Insulina (IDE - Insulin-Degrading Enzyme).
2.1 A Dupla Afinidade Enzimática
A IDE desempenha uma missão dupla e antagônica no espaço extracelular do parênquima cerebral, detalhada na literatura médica indexada no PubMed sobre a regulação conjunta de insulina e beta-amiloide pela IDE:
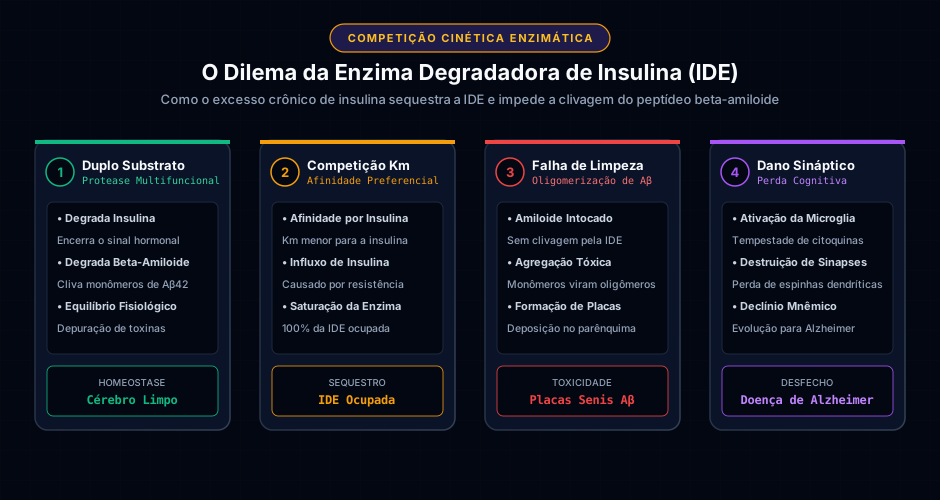
- Sua função primordial histórica é clivar e degradar a molécula de insulina, cessando sua ação biológica após o estímulo receptor.
- Simultaneamente, a IDE é a protease endógena mais eficiente na quebra e digestão dos monômeros do peptídeo beta-amiloide (Aβ40 e Aβ42), impedindo que essas moléculas insolúveis se agreguem.
2.2 A Constante de Michaelis-Menten (Km) e o Sequestro Enzimático
A cinética enzimática da IDE guarda uma assimetria fatal para o cérebro humano. Conforme estudos bioquímicos aprofundados sobre a enzima degradadora de insulina no Alzheimer disponíveis no PubMed, a IDE possui uma afinidade química ordens de grandeza maior pela insulina do que pelo peptídeo beta-amiloide:
- A constante de afinidade (Km) da IDE para a insulina gira em torno de 0,1 μM, enquanto para o beta-amiloide é de aproximadamente 2 a 5 μM.
- O Princípio da Competição por Substrato: Na presença simultânea de insulina e amiloide, a enzima liga-se preferencialmente à insulina, ignorando por completo as moléculas de Aβ.
Em um indivíduo metabolicamente saudável com insulina em níveis basais baixos, a IDE alterna harmonicamente entre a inativação da insulina e a varredura do beta-amiloide. No entanto, diante de estados de resistência insulínica e hiperinsulinemia crônica, a IDE permanece permanentemente saturada e sequestrada pelo excesso de insulina circulante.
Desprovidos da ação de sua principal protease de limpeza, os monômeros de beta-amiloide acumulam-se no espaço intersticial, auto-associam-se em oligômeros solúveis altamente citotóxicos e precipitam em placas senis insolúveis. Os oligômeros de Aβ, por sua vez, ligam-se diretamente às sinapses e arrancam fisicamente os receptores de insulina da membrana neuronal, agravando ainda mais a resistência local em um ciclo de retroalimentação patológica destrutiva.
3. Confronto Diagnóstico e Clínico: Diabetes Tipo 2 vs. Diabetes Tipo 3
Embora o Diabetes Tipo 3 compartilhe mecanismos de resistência insulínica com o Diabetes Tipo 2 clássico, a sua expressão clínica e tecidual manifesta particularidades cruciais.
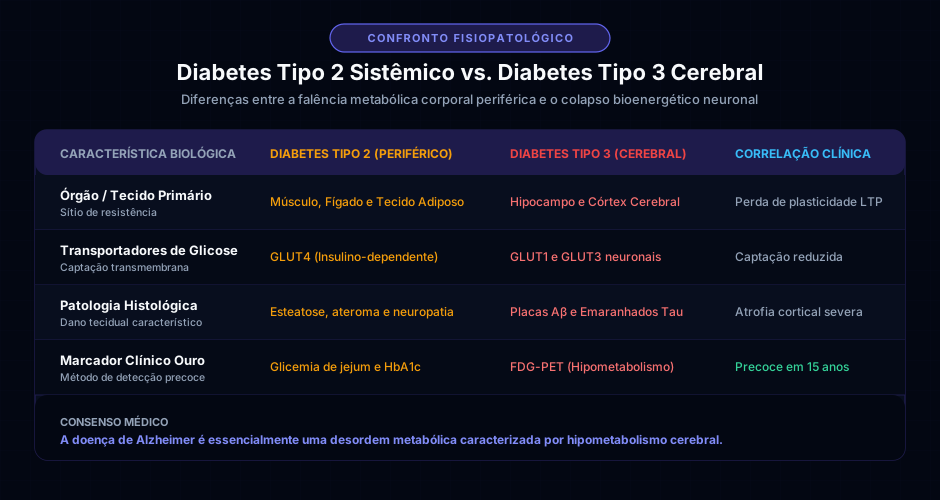
3.1 A Janela Silenciosa de 15 a 20 Anos no FDG-PET
Um dos maiores desafios no manejo das doenças neurodegenerativas é que a perda de neurônios manifesta sintomas clínicos perceptíveis de perda de memória apenas quando cerca de 60% a 70% da conectividade sináptica do hipocampo já foi irremediavelmente destruída.
No entanto, a utilização do exame de tomografia por emissão de pósitrons com 18F-fluorodesoxiglicose (FDG-PET) permite enxergar o Diabetes Tipo 3 com décadas de antecedência:
- Indivíduos de meia-idade (40 a 55 anos) portadores de resistência periférica à insulina e síndrome metabólica já apresentam um padrão característico de hipometabolismo temporoparietal bilateral.
- Nesse exame, o córtex cerebral exibe uma queda de até 30% a 45% na taxa de captação e fosforilação de glicose, muito antes do surgimento de qualquer queixa de esquecimento ou declínio cognitivo em testes neuropsicológicos. O cérebro está literalmente "morrendo de fome" em meio a um mar de glicose plasmática elevada que não consegue metabolizar.
4. O Resgate Bioenergético Neuronal: Por que os Corpos Cetônicos Bypassam o Bloqueio
A constatação de que o Alzheimer é uma falha de suprimento bioenergético abriu caminho para a mais promissora intervenção metabólica da medicina atual: o uso de corpos cetônicos como combustível alternativo para o cérebro resistente à insulina.
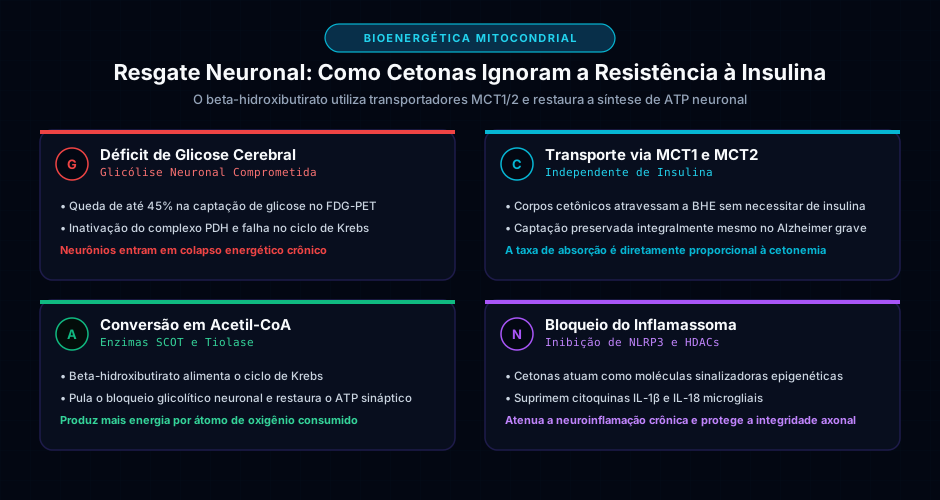
4.1 A Entrada Independente de Insulina via Transportadores MCT1 e MCT2
Enquanto a via glicolítica neuronal depende da integridade da cascata IR/IRS-1/Akt e de transportadores GLUT cuja densidade despenca no cérebro com Diabetes Tipo 3, a oxidação de corpos cetônicos — precipuamente o D-beta-hidroxibutirato (βHB) e o acetoacetato — utiliza uma rota bioquímica completamente independente:
- Transportadores de Monocarboxilato (MCTs): O beta-hidroxibutirato atravessa as células endoteliais da barreira hematoencefálica através de transportadores MCT1 e penetra no soma neuronal através de transportadores MCT2. A expressão e a velocidade desses transportadores não são reguladas por insulina nem sofrem inibição no cérebro com Alzheimer.
- Captação Proporcional à Concentração Sérica: Pesquisas de neuroimagem com traçadores de carbono-11 (11 C-acetoacetato) demonstraram que a taxa de captação e consumo de cetonas pelo encéfalo humano é estritamente proporcional à sua concentração no sangue. Se os níveis de beta-hidroxibutirato plasmático forem elevados para 1,0 a 2,5 mmol/L (via cetose nutricional induzida por dieta cetogênica, jejum metabólico intermitente ou triglicerídeos de cadeia média - TCM/C8), o cérebro prontamente absorve esse substrato, preenchendo o vácuo energético deixado pela falência da glicose.
- Eficiência Estequiométrica Mitocondrial: No interior da matriz mitocondrial neuronal, o βHB é convertido em acetil-CoA pelas enzimas beta-hidroxibutirato desidrogenase (BDH1), succinil-CoA:3-cetoácido CoA transferase (SCOT) e acetoacetil-CoA tiolase, entrando diretamente no ciclo de Krebs sem depender da enzima piruvato desidrogenase (PDH). Além disso, a queima de cetonas gera mais moléculas de ATP por átomo de oxigênio consumido do que a glicose, reduzindo a produção de espécies reativas de oxigênio (ROS).
4.2 Sinalização Epigenética Anti-inflamatória
Para além de seu papel estritamente calórico, o beta-hidroxibutirato atua como um potente regulador genômico no SNC:
- Inibe o inflamassoma NLRP3 na micróglia, interrompendo a secreção descontrolada de citoquinas neurotóxicas IL-1β e IL-18.
- Atua como inibidor endógeno de histona desacetilases (HDACs classe I), promovendo a expressão do Fator Neurotrófico Derivado do Cérebro (BDNF), que estimula a sinaptogênese e protege os neurônios hipocampais remanescentes contra a apoptose.
5. Estratégias Terapêuticas de Prevenção e Remissão do Diabetes Tipo 3 em 2026
Diante do colapso de drogas monoterapêuticas direcionadas exclusivamente a limpar placas senis sem tratar o substrato metabólico, a neurologia preventiva adotou protocolos multifatoriais de precisão:
- Redução Rígida da Carga Glicêmica e Indução Periódica de Cetose: Eliminação de carboidratos refinados, xaropes de frutose e ultraprocessados inflamatórios para diminuir a insulinemia basal de jejum abaixo de 5 μIU/mL, desobstruindo a capacidade catalítica da enzima IDE para depurar monômeros de beta-amiloide.
- Suplementação com Ácido Caprílico Puro (TCM C8): O ácido graxo caprílico (C8) contorna a circulação linfática e é convertido diretamente no fígado em beta-hidroxibutirato, fornecendo um aporte imediato de energia cerebral que melhora a velocidade de processamento e a fluência verbal em indivíduos com comprometimento cognitivo leve.
- Treinamento Físico de Resistência e Aeróbio: A contração muscular libera miocinas neuroprotetoras como a irisina, que atravessa a barreira hematoencefálica e estimula diretamente a síntese de BDNF no hipocampo, além de ressensibilizar os receptores neuronais de insulina.
- Sono Profundo e Ativação do Sistema Glinfático: Durante as fases de sono profundo NREM de ondas lentas, os canais de aquaporina-4 (AQP4) nos pés dos astrócitos expandem o espaço intersticial cerebral em até 60%, lavando ativamente as toxinas acumuladas e os fragmentos de proteína Tau para a drenagem venosa dural.
Perguntas Frequentes (FAQ)
1. Diabetes Tipo 3 é um diagnóstico médico oficial reconhecido pelo SUS e CID?
O termo "Diabetes Tipo 3" foi cunhado originalmente pela equipe da neurocientista Dra. Suzanne de la Monte na Universidade Brown e consolidou-se na literatura biomédica de alto impacto para descrever a fisiopatologia molecular do Alzheimer como uma forma de resistência insulínica e deficiência bioenergética específica do tecido cerebral. Embora as classificações nosológicas tradicionais (como o CID-11) ainda categorizem a condição sob o código de Doença de Alzheimer ou Demências, centros mundiais de neurologia preventiva tratam clinicamente a afecção sob a ótica metabólica do Diabetes Tipo 3.
2. Ter diabetes tipo 2 significa que inevitavelmente desenvolverei Alzheimer ou Diabetes Tipo 3?
Não significa inevitabilidade, mas representa um expressivo fator de risco independente. Estudos epidemiológicos longitudinais apontam que portadores de diabetes tipo 2 e síndrome metabólica descompensada possuem um risco relativo entre 60% e 100% maior de desenvolver declínio cognitivo e Alzheimer em comparação a indivíduos com sensibilidade insulínica preservada. No entanto, o controle estrito dos parâmetros metabólicos — reversão da esteatose hepática, normalização da hemoglobina glicada (HbA1c abaixo de 5,4%) e restauração da flexibilidade mitocondrial — neutraliza substancialmente esse excesso de risco.
3. Medicamentos convencionais para diabetes como metformina e agonistas de GLP-1 funcionam no cérebro?
Sim. Pesquisas clínicas comprovaram que fármacos com ação metabólica produzem efeitos neuroprotetores consideráveis no SNC. Os agonistas do receptor de GLP-1 (como semaglutida e liraglutida) cruzam a barreira hematoencefálica e ativam receptores neuronais que restauram a via de sinalização PI3K/Akt, reduzem a neuroinflamação microglial e melhoram a densidade de espinhas sinápticas. Ensaios clínicos de fase 3 em andamento investigam formalmente essas moléculas como agentes modificadores da evolução do declínio cognitivo.
4. Por que o exame de sangue comum de glicose não detecta o Diabetes Tipo 3?
Porque a glicemia de jejum mede apenas a concentração de glicose que circula nos vasos sanguíneos periféricos, e não a eficiência de captação e consumo celular dessa glicose pelos neurônios no interior do parênquima cerebral. Um indivíduo pode exibir uma glicemia periférica perfeitamente normal de 85 mg/dL no sangue venoso e, simultaneamente, apresentar um estado avançado de hipometabolismo glicídico e resistência ao receptor de insulina no hipocampo, detectável precocemente apenas por exames de imagem funcional como o FDG-PET cerebral ou marcadores liquóricos específicos.
Referências e Fontes Oficiais
- DE LA MONTE, S. M.; WANDS, J. R. Alzheimer's Disease Is Type 3 Diabetes—Evidence Reviewed. Journal of Diabetes Science and Technology, v. 2, n. 6, p. 1101-1113, 2008.
- CHOUDHURY, S. et al. Type 3 Diabetes: Linking Insulin Resistance to Cognitive Decline and Alzheimer's Pathology. Diseases, v. 13, n. 3, p. 359-375, 2025.
- VEKRELLIS, K. et al. Insulin-degrading enzyme regulates the levels of insulin and amyloid beta-protein in central nervous system. Journal of Neuroscience, v. 23, n. 7, p. 2561-2569, 2003.
- CORDOVA, C. et al. Understanding the Insulin-Degrading Enzyme: A New Look at Substrate Competition and Proteostasis. International Journal of Molecular Sciences, v. 26, n. 14, p. 7112-7130, 2025.
- QIU, W. Q.; FOLSTEIN, M. F. Insulin, insulin-degrading enzyme and amyloid-beta peptide in Alzheimer's disease: clinical implications. Neurobiology of Aging, v. 27, n. 2, p. 190-198, 2006.
Carregando comentários…