Estresse do Retículo Endoplasmático e a Resposta a Proteínas Mal Enoveladas (UPR): O Papel das Chaperonas BiP/GRP78, as Vias IRE1α, PERK e ATF6 e a Apoptose de Células Beta Pancreáticas
Neste artigo
- 1. A Arquitetura Biofísica do Retículo Endoplasmático na Célula Beta e o Desafio da Pró-Insulina
- 2. O Mecanismo Sensorial da UPR: A Dissociação da Chaperona BiP/GRP78 e os Três Ramos de Transdução
- 3. A Comutação Letal: Da UPR Adaptativa para a UPR Terminal (CHOP, RIDD e TXNIP)
- 4. A Sinergia Tóxica da Glicolipotoxicidade: Por Que o Ácido Palmítico É Letal para o Retículo
- 5. Intervenções Moleculares e Clínicas para Restauração da Proteostase e Alívio do Estresse do Retículo
- Perguntas Frequentes (FAQ)
- Referências Bibliográficas e Científicas
A transição clínica da hiperinsulinemia compensatória para o diabetes mellitus franco — momento em que o pâncreas endócrino perde irreversivelmente a capacidade de secretar hormônio suficiente para manter a euglicemia — representa um dos eventos fisiopatológicos mais críticos da medicina interna. Durante décadas, o declínio funcional das ilhotas de Langerhans foi atribuído de maneira genérica ao "esgotamento pancreático". Contudo, os avanços da biologia estrutural e da microscopia crioeletrônica revelaram que a morte das células beta pancreáticas não decorre de uma simples fadiga mecânica, mas de um colapso severo na maquinaria intracelular de síntese e dobramento tridimensional de polipeptídeos: o Estresse do Retículo Endoplasmático (Estresse do RE).
O retículo endoplasmático rugoso (RER) funciona como a grande fábrica de controle de qualidade proteico da célula eucariótica, sendo responsável pela síntese, formação de pontes dissulfeto e enovelamento espacial de todas as proteínas secretoras e transmembranares. Em condições de demanda secretora exacerbada, exposição crônica ao palmitato livre (lipotoxicidade) e hiperglicemia sustentada (glicotoxicidade), o lúmen do retículo é inundado por milhões de moléculas de pró-insulina mal dobradas (misfolded proinsulin). Para evitar a agregação proteica letal, a célula aciona uma rede de sinalização ancestral denominada Resposta a Proteínas Mal Enoveladas (Unfolded Protein Response — UPR), governada pela chaperona mestra BiP/GRP78 e pelos sensores transmembranares IRE1α, PERK e ATF6. Quando o estresse luminal persiste além do limiar homeostático, essa mesma cascata adaptativa comuta para um programa de execução celular mediado pelo fator de transcrição pró-apoptótico CHOP (GADD153), dizimando a massa funcional de células beta.
1. A Arquitetura Biofísica do Retículo Endoplasmático na Célula Beta e o Desafio da Pró-Insulina
A célula beta das ilhotas pancreáticas é uma especialista biossintética extrema. Em estado basal de jejum, a tradução de pré-pró-insulina responde por cerca de 10% a 15% de toda a síntese proteica da célula; porém, imediatamente após uma refeição rica em carboidratos refinados, essa fração salta para até 50% de toda a capacidade ribossomal celular. Uma única célula beta humana saudável sintetiza e exporta aproximadamente 1 milhão de moléculas de pró-insulina por minuto para dentro das cisternas do retículo endoplasmático rugoso.
Assim que o peptídeo sinalizador é clivado no translocon Sec61 da membrana reticular, a cadeia nascente de pró-insulina (composta por 86 aminoácidos distribuídos entre a cadeia B, o peptídeo C conectivo e a cadeia A) enfrenta um desafio termodinâmico delicado: ela precisa dobrar-se em sua conformação nativa exata e formar três pontes dissulfeto covalentes específicas (CysB7–CysA7, CysB19–CysA20 e a ponte intracadeia CysA6–CysA11).
Esse processo de dobramento oxidativo depende de três condições microambientais estritas no lúmen do retículo endoplasmático:
- Potencial Redox Oxidante (Eixo Ero1α / PDI): Diferentemente do citosol redutor, o lúmen do retículo mantém uma razão baixa entre glutationa reduzida e oxidada (GSH/GSSG de 1:1 a 3:1). A enzima Proteína Dissulfeto Isomerase (PDI) catalisa a introdução das pontes dissulfeto na pró-insulina e é continuamente reoxidada pela oxidorredutase Ero1α (ER Oxidoreductin 1 alpha), um processo que consome oxigênio molecular e gera peróxido de hidrogênio (H2O2) luminal como subproduto estequiométrico.
- Concentração Milimolar de Cálcio Intraluminal (Ca2+): As chaperonas residentes no retículo — incluindo a BiP/GRP78, a calnexina, a calreticulina e a GRP94 — são metaloproteínas estritamente dependentes de cálcio. A manutenção de uma concentração de Ca2+ luminal de 100 a 500 µM (mil vezes superior à do citosol) é sustentada pelo bombeamento contínuo da ATPase de cálcio do retículo sarco/endoplasmático (SERCA2b).
- Suprimento de ATP para Ciclos de Chaperonas: A chaperona BiP (Binding Immunoglobulin Protein, também conhecida como GRP78 — Glucose-Regulated Protein 78) pertence à família das proteínas de choque térmico Hsp70. Ela se liga transitoriamente aos domínios hidrofóbicos expostos da pró-insulina imatura mediante hidrólise de ATP, impedindo que cadeias adjacentes se agreguem em oligômeros insolúveis antes de completarem o enovelamento.
Quando o indivíduo desenvolve resistência periférica à insulina e hiperalimentação crônica, a célula beta é forçada a triplicar sua taxa de tradução de pró-insulina por meses a fio. Se, concomitantemente, o excesso de ácidos graxos saturados livres (como o ácido palmítico) inibir a bomba SERCA2b e depletar o cálcio luminal, as chaperonas perdem eficiência, as pontes dissulfeto formam-se de maneira aberrante (isômeros não-nativos) e o lúmen do retículo entra em colapso estrutural.
2. O Mecanismo Sensorial da UPR: A Dissociação da Chaperona BiP/GRP78 e os Três Ramos de Transdução
Como o núcleo celular descobre que o interior do retículo endoplasmático está abarrotado de proteínas mal enoveladas? O mecanismo de detecção baseia-se em um elegante equilíbrio de competição molecular na membrana do retículo, descrito de forma pioneira nos trabalhos seminais de Kazutoshi Mori e Peter Walter indexados no PubMed/NCBI.
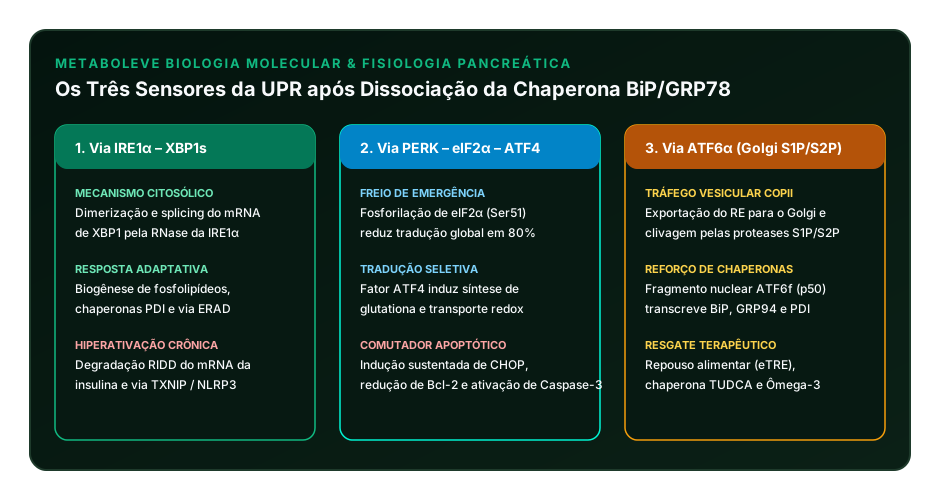
Em condições de homeostase (ausência de estresse), os domínios luminais de três proteínas transmembranares sensoras — IRE1α, PERK e ATF6 — permanecem fisicamente ligados e inativados pela chaperona BiP/GRP78. Entretanto, quando proteínas mal dobradas acumulam-se no lúmen reticular, seus resíduos hidrofóbicos expostos apresentam altíssima afinidade pela BiP. A chaperona BiP solta-se dos domínios luminais dos três sensores para socorrer as proteínas desnaturadas. Essa dissociação física da BiP libera instantaneamente os três sensores transmembranares, disparando de forma coordenada os três braços clássicos da Unfolded Protein Response (UPR):
2.1 O Braço IRE1α – XBP1s (Expansão Física e Degradação ERAD)
A IRE1α (Inositol-Requiring Enzyme 1 alpha) é a proteína transmembranar mais conservada evolutivamente da UPR, possuindo um domínio quinase e um domínio endorribonuclease (RNase) voltados para o citosol. Ao perder a trava da BiP, monômeros de IRE1α sofrem homodimerização lateral e autofosforilação trans, ativando sua função endorribonuclease específica.
O substrato primário da RNase da IRE1α é o RNA mensageiro citosólico que codifica a proteína XBP1 (X-box Binding Protein 1). A IRE1α excisa cirurgicamente um íntron de 26 nucleotídeos do mRNA de XBP1 (um splicing não-convencional que ocorre no citoplasma, sem participação do spliceossomo nuclear). A religação dos éxons provoca uma mudança na matriz de leitura (frameshift), gerando a isoforma ativa e altamente potente do fator de transcrição XBP1s (spliced XBP1). O XBP1s transloca-se para o núcleo e ativa a transcrição de dezenas de genes de resgate:
- Biogênese de Fosfolipídeos de Membrana: Estimula a síntese de fosfatidilcolina para expandir fisicamente o volume e a área de superfície das cisternas do retículo endoplasmático, diluindo a concentração de proteínas agregadas.
- Síntese de Novas Chaperonas e Foldases: Eleva a expressão de HSPA5 (BiP), PDIA1 (PDI), ERO1LB e co-chaperonas DnaJ/Hsp40.
- Ativação da Maquinaria ERAD (ER-Associated Degradation): Transcreve os componentes dos complexos de retrotranslocação (Sel1L-Hrd1 e Derlinas) que ejetam proteínas irremediavelmente defeituosas de volta para o citosol, onde são poliubiquitinadas e destruídas pelo proteassoma 26S.
2.2 O Braço PERK – eIF2α – ATF4 (O Freio Traducional e o Paradoxo Seletivo)
Enquanto a via IRE1α/XBP1s tenta construir mais fábrica e mais chaperonas (um processo que leva horas), a célula precisa parar imediatamente a entrada de novas cadeias polipeptídicas no retículo superlotado. Essa função de freio de emergência cabe ao segundo sensor: a PERK (PKR-like Endoplasmic Reticulum Kinase).
Após a dissociação da BiP, a PERK dimeriza-se e fosforila diretamente a subunidade alfa do fator de iniciação eucariótico 2 (eIF2α) no resíduo de serina 51 (Ser51). A fosforilação do eIF2α bloqueia a troca de GDP por GTP catalisada pelo fator eIF2B, impedindo a montagem do complexo de pré-iniciação ribossomal 43S. O resultado imediato é a redução de até 80% na síntese proteica global da célula em poucos minutos, aliviando instantaneamente a carga de trabalho sobre o lúmen do retículo endoplasmático.
Paradoxalmente, enquanto a tradução geral é silenciada, a escassez de complexos ternários permite que os ribossomos contornem pequenos quadros de leitura abertos inibitórios (uORFs) presentes na região 5' não-traduzida de mRNAs específicos, promovendo a tradução preferencial do fator de transcrição ATF4 (Activating Transcription Factor 4). O ATF4 migra para o núcleo e induz genes envolvidos no transporte de aminoácidos, na biossíntese de glutationa (defesa antioxidante contra o H2O2 gerado pela Ero1α) e, caso o estresse não seja resolvido, transcreve o gene DDIT3, codificador do executor apoptótico CHOP.
2.3 O Braço ATF6α (Clivagem Proteolítica no Complexo de Golgi)
O terceiro sensor, o ATF6α (Activating Transcription Factor 6 alpha), opera por um mecanismo de tráfego vesicular análogo ao das proteínas SREBP que regulam o colesterol. Quando a BiP se desliga do domínio luminal do ATF6α (90 kDa), sinais de exportação para o Complexo de Golgi são desmascarados. O ATF6α é empacotado em vesículas COPII e transportado do retículo endoplasmático para o aparelho de Golgi.
Nas cisternas do Golgi, o ATF6α sofre clivagem sequencial por duas proteases residentes: a S1P (Site-1 Protease, no lúmen) e a S2P (Site-2 Protease, intramembranar). Essa proteólise libera o fragmento citosólico N-terminal ativo de 50 kDa (ATF6f), que funciona como um potente fator de transcrição nuclear bZIP, atuando em sinergia direta com o XBP1s para maximizar a produção de chaperonas BiP, GRP94 e enzimas de dobramento.
| Sensor Transmembranar da UPR | Mecanismo Primário de Ativação | Efetor Transcricional / Alvo Direto | Resposta Adaptativa (Curto Prazo) | Desfecho Terminal no Estresse Crônico (Longo Prazo) |
|---|---|---|---|---|
| IRE1α (Quinase / RNase) | Dimerização, autofosforilação e splicing citoplasmático do mRNA de XBP1 | XBP1s (fator nuclear) e degradação de mRNAs via RIDD | Expansão de membranas do RE, síntese de PDI/BiP e ativação da via ERAD | Hiperativação de RIDD (degradação do mRNA da própria insulina) e ativação de JNK / TXNIP / Inflamassoma NLRP3 |
| PERK (Quinase Ser/Thr) | Oligomerização e fosforilação direta do fator de iniciação eIF2α (Ser51) | Atenuação traducional global e tradução seletiva de ATF4 | Pausa imediata na síntese de pró-insulina e reforço antioxidante (glutationa) | Acúmulo nuclear sustentado de CHOP (GADD153), repressão de Bcl-2, ativação de ERO1α e apoptose mitocondrial |
| ATF6α (Fator bZIP) | Translocação via vesículas COPII para o Golgi e clivagem por S1P / S2P | Fragmento nuclear citosólico ATF6f (p50) | Aumento massivo da transcrição de chaperonas (HSPA5/BiP, HSP90B1/GRP94) | Depleção progressiva de expressão em ilhotas diabéticas e perda de identidade celular beta (desdiferenciação) |
3. A Comutação Letal: Da UPR Adaptativa para a UPR Terminal (CHOP, RIDD e TXNIP)
A beleza e a tragédia da Unfolded Protein Response residem em sua natureza bifásica. Se o estresse do retículo for transitório (como o pico secretor após uma refeição isolada), a ação combinada de IRE1α, PERK e ATF6 restaura a proteostase, a proteína GADD34 recruta a fosfatase PP1 para desfosforilar o eIF2α (retomando a síntese proteica normal) e a BiP livre volta a fechar os três sensores.
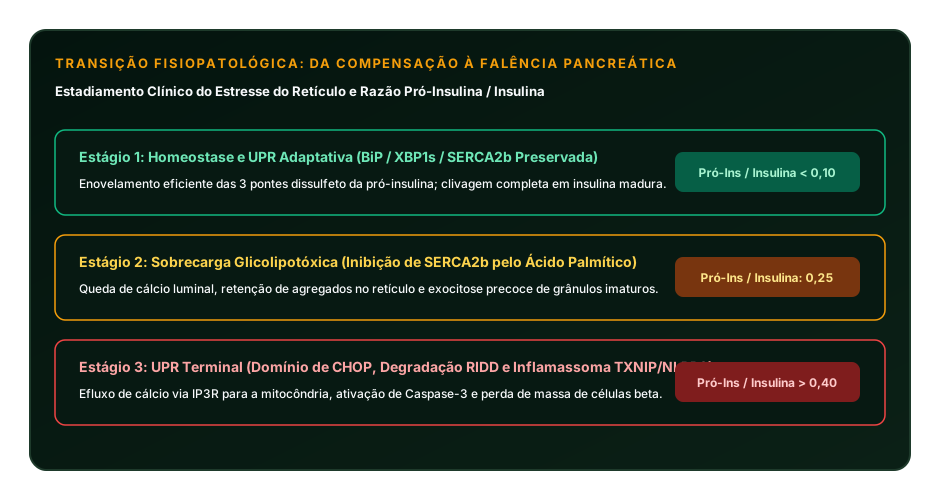
Contudo, no paciente portador de resistência à insulina não tratada, hiperalimentação contínua e dislipidemia (elevação de ácidos graxos saturados livres e triglicerídeos), o retículo endoplasmático da célula beta permanece sob bombardeio ininterrupto 24 horas por dia. Quando a sobrecarga ultrapassa um ponto de inflexão temporal e quantitativo, a UPR abandona o protocolo de reparo e aciona a UPR Terminal (Apoptótica) por meio de três executores moleculares implacáveis:
3.1 O Eixo PERK – ATF4 – CHOP (GADD153) e o Colapso Mitocondrial
A ativação prolongada da via PERK/ATF4 mantém níveis nucleares cronicamente elevados da proteína CHOP (C/EBP Homologous Protein, codificada pelo gene DDIT3). O CHOP atua como o comutador mestre do suicídio celular através de três mecanismos simultâneos:
- Desequilíbrio da Família Bcl-2 e Permeabilização Mitocondrial: O CHOP reprime diretamente a transcrição da proteína anti-apoptótica Bcl-2 e induz a expressão de proteínas pró-apoptóticas contendo apenas o domínio BH3, notadamente BIM, PUMA e NOXA. Isso libera os poros formadores BAX e BAK na membrana mitocondrial externa, provocando a liberação de Citocromo c para o citosol e a ativação irreversível da Caspase-9 e da Caspase-3.
- Hiperoxidação Luminal via ERO1α e Efluxo de Cálcio pelo Receptor IP3R: O CHOP transcreve de forma exacerbada a oxidorredutase ERO1α. O excesso de H2O2 intraluminal oxida os canais receptores de inositol 1,4,5-trifosfato (IP3R) na membrana do retículo, provocando o vazamento maciço de cálcio do retículo diretamente para as mitocôndrias adjacentes através das MAMs (Mitochondria-Associated ER Membranes).
- Abertura do Poro de Transição de Permeabilidade Mitocondrial (mPTP): A inundação de cálcio nas mitocôndrias, somada às espécies reativas de oxigênio, força a abertura do poro mPTP, colapsando o potencial de membrana mitocondrial (ΔΨm) e extinguindo a produção de ATP.
3.2 Degradação Dependentes de IRE1α (RIDD) e a Destruição do mRNA da Insulina
Quando a proteína IRE1α permanece hiperestimulada em oligômeros de alta ordem, sua endorribonuclease perde a seletividade exclusiva pelo mRNA de XBP1 e passa a clivar e destruir indiscriminadamente dezenas de RNAs mensageiros que estão sendo traduzidos nos ribossomos aderidos à membrana do retículo. Esse fenômeno, denominado RIDD (Regulated IRE1-Dependent Decay), degrada diretamente o mRNA da pré-pró-insulina e os mRNAs das enzimas de processamento pró-hormonal (PC1/3 e PC2), fazendo com que a célula beta perca abruptamente sua capacidade de produzir insulina madura e sofra desdiferenciação fenotípica.
3.3 O Elo Inflamatório: IRE1α – TXNIP – Inflamassoma NLRP3
Além de degradar o mRNA da insulina, a RNase hiperativa da IRE1α destrói o microRNA regulatório miR-17, que em condições normais reprime a síntese da proteína TXNIP (Thioredoxin-Interacting Protein). Sem o freio do miR-17, os níveis de TXNIP explodem dentro da célula beta. O TXNIP liga-se e inibe a tiorredoxina antioxidante e aciona a montagem imediata do complexo Inflamassoma NLRP3, ativando a Caspase-1 e promovendo a secreção maciça de Interleucina-1 beta (IL-1β) madura, que recruta macrófagos pró-inflamatórios para o interior da ilhota pancreática (insulite metabólica estéril).
4. A Sinergia Tóxica da Glicolipotoxicidade: Por Que o Ácido Palmítico É Letal para o Retículo
Estudos bioquímicos publicados em periódicos de endocrinologia molecular demonstram que a exposição isolada à glicose elevada induz um estresse reticular moderado e predominantemente adaptativo; porém, quando a hiperglicemia é combinada com níveis elevados de ácidos graxos saturados livres — especificamente o ácido palmítico (C16:0) decorrente da lipólise descontrolada do tecido adiposo visceral resistente à insulina —, a taxa de apoptose das células beta via CHOP multiplica-se de forma exponencial.
A letalidade do palmitato sobre o retículo endoplasmático decorre de três mecanismos biofísicos diretos:
- Inibição Alostérica da Bomba SERCA2b e Rigidez de Membrana: A incorporação excessiva de cadeias acil saturadas nos fosfolipídeos da membrana do retículo endoplasmático reduz drasticamente sua fluidez biofísica. Essa perda de fluidez trava as mudanças conformacionais da enzima SERCA2b, reduzindo a recaptação de cálcio citosólico e esvaziando os estoques de Ca2+ intraluminal necessários para o funcionamento das chaperonas BiP e calreticulina.
- Síntese De Novo de Ceramidas e Bloqueio do Tráfego ER-Golgi: O ácido palmítico é o substrato primário da enzima serina palmitoiltransferase (SPT) para a síntese de ceramidas. O acúmulo de ceramidas no retículo bloqueia a formação das vesículas transportadoras COPII, impedindo que a pró-insulina já dobrada saia do retículo em direção ao Complexo de Golgi, causando um engarrafamento físico severo nas cisternas reticulares.
- Acúmulo de Pró-Insulina no Sangue Periférico (Razão Pró-Insulina / Insulina): Como marcador clínico direto em exames laboratoriais humanos, quando o retículo endoplasmático e a rede trans-Golgi da célula beta entram em estresse severo, grânulos secretores imaturos são exocitados antes que as convertases PC1/3 e PC2 consigam clivar o peptídeo C. Consequentemente, a elevação da relação Pró-Insulina Intacta / Insulina (ou Pró-Insulina / Peptídeo C) no jejum constitui o biomarcador sérico mais precoce e fidedigno de estresse do retículo endoplasmático das células beta, antecedendo em anos a elevação da hemoglobina glicada (HbA1c).
| Estágio Fisiopatológico da Célula Beta | Carga Traducional de Pró-Insulina | Estado dos Sensores da UPR e Chaperona BiP | Relação Pró-Insulina / Insulina Sérica | Glicemia e Reserva Funcional de Células Beta |
|---|---|---|---|---|
| 1. Homeostase Fisiológica (Sensibilidade à Insulina Normal) | Pulsátil pós-prandial com repouso basal noturno | BiP acoplada aos sensores; ativação basal transitória de IRE1α/XBP1s | < 0,10 (Conversão > 90% em insulina madura) | Euglicemia plena; 100% de massa funcional e identidade celular preservada |
| 2. Compensação Hiperinsulinêmica (UPR Adaptativa) | Elevada continuamente (2x a 3x o basal) | Dissociação de BiP; forte ativação de XBP1s, ATF6f e expansão física do RE | 0,12 a 0,20 (Início de vazamento de pró-insulina) | Glicemia normal às custas de insulina de jejum elevada (> 12–15 µU/mL) |
| 3. Estresse Reticular Descompensado (Transição Pré-Diabética) | Sobrecarga crônica associada a lipotoxicidade (palmitato) | Hiperativação de PERK/ATF4, início de RIDD e queda de cálcio luminal (SERCA2b) | 0,22 a 0,35 (Defeito severo de dobramento e clivagem) | Pré-diabetes (Glicemia 100–125 mg/dL); perda de 30% a 50% da função beta |
| 4. UPR Terminal e Falência Pancreática (Diabetes Tipo 2 Franco) | Colapso de tradução de insulina por degradação RIDD | Dominância nuclear de CHOP, ativação de TXNIP/NLRP3 e Caspase-3 | > 0,40 (Secreção predominante de precursores imaturos) | Hiperglicemia franca; apoptose e desdiferenciação de > 60% das células beta |
5. Intervenções Moleculares e Clínicas para Restauração da Proteostase e Alívio do Estresse do Retículo
Diferentemente da necrose celular traumática, o estresse do retículo endoplasmático nas fases adaptativa e de transição inicial é biologicamente reversível. Quando a sobrecarga traducional é suspensa e a capacidade de dobramento de chaperonas é restaurada, células beta "atordoadas" (stunned beta cells) recuperam a síntese de insulina e escapam da via apoptótica do CHOP. As estratégias baseadas em evidência científica dividem-se em intervenções fisiológicas de descompressão secretora, chaperonas químicas e modulação farmacológica:
5.1 Repouso Pancreático (Beta-Cell Rest) e Janelas de Alimentação com Restrição Temporal (eTRE)
A intervenção mais poderosa para interromper imediatamente a ativação da via PERK/ATF4/CHOP consiste em proporcionar janelas diárias de repouso secretor às células beta. Enquanto o hábito contemporâneo de realizar cinco a seis refeições ou beliscos calóricos ao longo de 16 horas por dia mantém os ribossomos reticulares traduzindo pró-insulina sem pausa, a consolidação de um jejum noturno fisiológico de 14 a 16 horas (como no protocolo Early Time-Restricted Eating — eTRE, encerrando a última refeição até as 19h00) reduz drasticamente a demanda traducional sobre o retículo. Durante essas horas de baixa insulinemia basal, o complexo ERAD e a reticulofagia (ER-phagy) limpam os agregados de pró-insulina mal dobrada acumulados durante o dia, restaurando o estoque livre da chaperona BiP/GRP78.
5.2 Chaperonas Químicas e Ácidos Biliares Conjugados: O Mecanismo do TUDCA
No campo da bioquímica translacional, os compostos conhecidos como chaperonas químicas (chemical chaperones) ganharam destaque extraordinário após os estudos pioneiros da equipe de Gökhan Hotamisligil na Universidade Harvard. Entre eles, destaca-se o TUDCA (Ácido Tauroursodesoxicólico), um ácido biliar hidrofílico endógeno produzido em pequenas quantidades pela conjugação do ácido ursodesoxicólico (UDCA) com o aminoácido taurina.
O TUDCA atua diretamente no lúmen do retículo endoplasmático como um estabilizador termodinâmico de proteínas:
- Estabilização de Intermediários de Dobramento: O caráter anfipático do TUDCA permite que ele interaja com regiões hidrofóbicas expostas de cadeias polipeptídicas nascentes, reduzindo a barreira de energia livre para o enovelamento correto e impedindo a agregação de pró-insulina.
- Redução da Fosforilação de PERK e IRE1α e Bloqueio de CHOP: Estudos pré-clínicos e ensaios clínicos em humanos demonstram que o TUDCA atenua a ativação excessiva de PERK e IRE1α no fígado, tecido adiposo e ilhotas pancreáticas, reduzindo a expressão nuclear de CHOP e restaurando a sensibilidade à insulina hepática e muscular.
- Precursores Endógenos (Taurina): A manutenção de níveis ótimos de taurina intracelular (aminoácido sulfônico abundante em frutos do mar e carnes escuras) é essencial tanto para a conjugação hepática de ácidos biliares hidrofílicos quanto para a estabilização direta do transporte de cálcio reticular e mitocondrial.
5.3 Substituição de Ácidos Graxos Saturados por Mono e Poli-insaturados (Ômega-3 EPA/DHA e Ácido Oleico)
Como a inibição da bomba de cálcio SERCA2b é diretamente induzida pela rigidez de membrana provocada pelo ácido palmítico saturado, a remodelação lipídica da dieta exerce efeito citoprotetor imediato sobre o retículo. A substituição de gorduras saturadas e carboidratos refinados (que estimulam a síntese hepática de palmitato via lipogênese de novo) por ácido oleico (azeite de oliva extravirgem) e ácidos graxos poli-insaturados de cadeia longa EPA e DHA restaura a fluidez da bicamada lipídica do retículo endoplasmático, reativa a enzima SERCA2b e bloqueia a síntese de ceramidas pró-apoptóticas.
5.4 Sinergia com Agonistas do Receptor de GLP-1 (Ativação de PKA e BiP)
Do ponto de vista farmacológico moderno, os agonistas do receptor de GLP-1 (como semaglutida e tirzepatida), conforme documentado pelas diretrizes da American Diabetes Association (ADA) e da Sociedade Brasileira de Diabetes (SBD), exercem um efeito protetor direto sobre o retículo endoplasmático da célula beta que vai muito além do emagrecimento. A ligação do GLP-1 ao seu receptor acoplado à proteína G (Gαs) eleva o AMP cíclico (cAMP) e ativa a Proteína Quinase A (PKA) e o fator CREB, os quais induzem diretamente a transcrição da chaperona BiP/GRP78 e da proteína anti-apoptótica Bcl-2, enquanto aceleram a desfosforilação do eIF2α via GADD34, protegendo a célula beta contra a apoptose induzida pelo CHOP.
Para compreender como a reciclagem de organelas danificadas atua em conjunto com o controle de qualidade do retículo endoplasmático, leia também nosso guia aprofundado sobre Autofagia e Mitofagia: O Eixo AMPK-mTORC1 e a Via PINK1/Parkin e nossa análise sobre Esteatose Hepática Metabólica (MASLD e MASH), Lipotoxicidade e Fibrogênese.
Perguntas Frequentes (FAQ)
1. O que é o estresse do retículo endoplasmático e por que as células beta são tão vulneráveis a ele?
O estresse do retículo endoplasmático ocorre quando a demanda pela síntese e dobramento de proteínas dentro do lúmen reticular supera a capacidade funcional de suas proteínas chaperonas, gerando o acúmulo de cadeias polipeptídicas mal enoveladas. As células beta pancreáticas são as mais vulneráveis do corpo humano porque precisam sintetizar e dobrar até 1 milhão de moléculas de pró-insulina por minuto após as refeições, exigindo a formação precisa de três pontes dissulfeto em cada molécula.
2. Qual é a função da proteína chaperona BiP (GRP78) na resposta UPR?
A BiP (também chamada de GRP78) é a chaperona mestra do retículo endoplasmático. Ela desempenha um papel duplo: auxilia no dobramento correto da pró-insulina recém-sintetizada e atua como o interruptor dos sensores de estresse. Em condições normais, a BiP mantém os sensores IRE1α, PERK e ATF6 inativos; quando acumulam proteínas mal dobradas, a BiP solta-se dos sensores para socorrer essas proteínas, disparando imediatamente a cascata da Unfolded Protein Response (UPR).
3. Como a proteína CHOP causa a morte das células beta no diabetes tipo 2?
Quando o estresse do retículo endoplasmático é severo e crônico, a ativação persistente da via PERK/ATF4 induz o acúmulo nuclear do fator de transcrição CHOP (GADD153). O CHOP desliga a expressão da proteína protetora Bcl-2, ativa proteínas pró-apoptóticas (BIM e PUMA) que perfuram a mitocôndria e estimula a enzima ERO1α a gerar estresse oxidativo e vazamento maciço de cálcio para a mitocôndria, desencadeando a morte celular por apoptose via Caspase-3.
4. Qual exame de sangue ajuda a identificar precocemente o estresse do retículo nas células beta?
O biomarcador clínico mais específico é a dosagem sérica de Pró-Insulina Intacta em jejum e o cálculo da relação Pró-Insulina / Insulina (ou Pró-Insulina / Peptídeo C). Quando o retículo endoplasmático da célula beta está sobrecarregado, a célula libera grânulos imaturos contendo pró-insulina que não foi adequadamente dobrada nem clivada em insulina madura, elevando essa proporção anos antes do surgimento da hiperglicemia.
5. Por que o excesso de gordura saturada (ácido palmítico) agrava tanto o estresse do retículo?
O ácido palmítico incorpora-se à membrana do retículo endoplasmático e reduz sua fluidez física, o que inibe diretamente a bomba de cálcio SERCA2b. Sem cálcio suficiente dentro do lúmen do retículo, as chaperonas dependentes de cálcio (como BiP, calnexina e calreticulina) param de funcionar adequadamente, acelerando o acúmulo de pró-insulina desnaturada e a ativação da via apoptótica do CHOP.
6. Como o jejum intermitente circadianamente alinhado e o TUDCA ajudam a reverter esse quadro?
Janelas diárias de repouso alimentar (14 a 16 horas sem ingestão calórica) reduzem a síntese de pré-pró-insulina ao nível basal, dando tempo para a via ERAD e a autofagia limparem as proteínas mal dobradas do retículo. Já o TUDCA (ácido tauroursodesoxicólico) atua como uma chaperona química anfipática que estabiliza fisicamente o dobramento proteico no lúmen reticular, reduzindo a hiperativação de PERK e IRE1α e protegendo a célula contra a apoptose.
Referências Bibliográficas e Científicas
- WALTER, P.; RON, D. The Unfolded Protein Response: From Stress Pathway to Homeostatic Regulation. Science, v. 334, n. 6059, p. 1081-1086. Disponível em: https://pubmed.ncbi.nlm.nih.gov/22116877/
- EIZIRIK, D. L.; PASQUali, L.; CNOP, M. Pancreatic beta-cells in type 1 and type 2 diabetes mellitus: different pathways to failure. Nature Reviews Endocrinology, v. 16, p. 349-362, 2020. Disponível em: https://pubmed.ncbi.nlm.nih.gov/32398822/
- OZCAN, U.; YILMAZ, E.; OZCAN, L.; et al. Chemical chaperones reduce ER stress and restore glucose homeostasis in a mouse model of type 2 diabetes. Science, v. 313, n. 5790, p. 1137-1140. Disponível em: https://pubmed.ncbi.nlm.nih.gov/16931765/
- HETZ, C.; ZHANG, K.; KAUFMAN, R. J. Mechanisms, regulation and functions of the unfolded protein response. Nature Reviews Molecular Cell Biology, v. 21, p. 421-438, 2020. Disponível em: https://pubmed.ncbi.nlm.nih.gov/32457508/
- SOCIEDADE BRASILEIRA DE DIABETES (SBD). Diretriz Oficial da Sociedade Brasileira de Diabetes — Fisiopatologia da Disfunção de Células Beta e Tratamento do Diabetes Mellitus Tipo 2. Disponível em: https://diretriz.diabetes.org.br/
Nota de Conformidade Editorial e Médica MetaboLeve: Este artigo possui finalidade estritamente científica e educacional em fisiologia celular e bioquímica médica. As informações aqui apresentadas não substituem a avaliação médica individualizada nem a prescrição clínica por endocrinologista ou nutricionista.
Carregando comentários…